

DRUGONE
抗菌药物耐药性持续加剧,而过去数十年真正具有新作用机制的抗生素发现十分有限。传统抗菌药筛选通常通过细菌生长抑制判断化合物是否有效,但这种单一读数既容易遗漏低于抑制浓度时已经产生生物学效应的化合物,也无法直接说明药物通过何种机制发挥作用。显微成像能够记录抗生素引起的细胞形态变化,但传统方法通常依赖荧光染色、细胞分割和人工定义的形态特征,限制了其在大规模筛选中的应用。
研究人员建立了一种基于卷积神经网络的无标记抗生素表型分析方法,仅利用普通明场显微图像即可识别药物诱导的细菌表型。研究首先使用22种抗生素处理大肠杆菌,覆盖细胞壁合成、核糖体、DNA旋转酶、RNA聚合酶、DNA合成和膜完整性等作用机制,并进一步将细胞壁抑制剂细分为PBP1A/B、PBP2和PBP3,共形成8类作用模式。
结果显示,仅使用明场图像,模型在IC50条件下即可实现接近完美的作用机制识别,而且每种处理条件只需约8张训练图像即可接近性能平台。模型还能够在0.125倍IC50的亚抑制浓度下检测微弱药物表型,将训练过程中从未见过的新化合物归入正确的已知作用机制,并通过异常检测发现训练数据中不存在的新机制。进一步在肺炎克雷伯菌中的实验同样获得接近完美的作用机制识别。研究由此提出一种“明场成像+深度学习”的抗生素发现流程,可作为传统生长抑制筛选的重要补充。
传统表型药物发现不需要预先知道药物靶点,因此特别适合寻找具有新作用机制的抗生素。最常见的方法是检测培养物光密度,以细菌数量下降判断药物是否有效。然而,如果一个尚未优化的化合物只在较低浓度下引起微弱细胞改变,却没有明显抑制生长,它就可能在初筛阶段被遗漏。即使发现活性,生长曲线也无法回答药物究竟作用于细胞壁、核糖体还是其他生物过程。
显微成像提供了更丰富的信息。不同抗生素会产生不同的细胞形态,例如细胞伸长、缩短、膨胀或膜结构改变,因此可以通过“细菌细胞学表型”推断作用机制。但传统方法需要荧光标记细胞膜和DNA,并先分割单个细菌,再提取人工设计的形态特征。对于高密度细菌图像,分割本身容易出错,而人工特征也未必能够捕获所有药物相关变化。
深度学习提供了另一条路线:直接让神经网络从原始图像学习哪些视觉特征与不同药物相关,而不再人工规定“应该测量什么”。本研究进一步提出一个更激进的问题:能否完全去掉荧光染色,只让AI观察普通明场图像,就判断抗生素如何发挥作用?
方法
研究人员使用22种参考抗生素,以0.125、0.25、0.5和1倍IC50四种浓度处理大肠杆菌,并设置四个独立生物学重复。处理后采集明场、细胞膜FM4-64FX和DNA Hoechst三个通道的高通量显微图像。深度学习模型采用EfficientNet-B0,将完整视野图像切分为9个区域并分别编码,再聚合为全局表型表示。训练时并没有直接告诉模型抗生素的作用机制,而是要求其预测“药物+浓度”组合,共形成89个类别;三个独立实验用于训练,第四个完全独立的实验作为测试,以避免模型利用板位等技术因素。随后研究人员利用模型产生的潜在表型表示进行作用机制聚类、亚抑制浓度检测、留一化合物分析以及留一作用机制异常检测,并进一步在肺炎克雷伯菌中重新训练和验证整个流程。
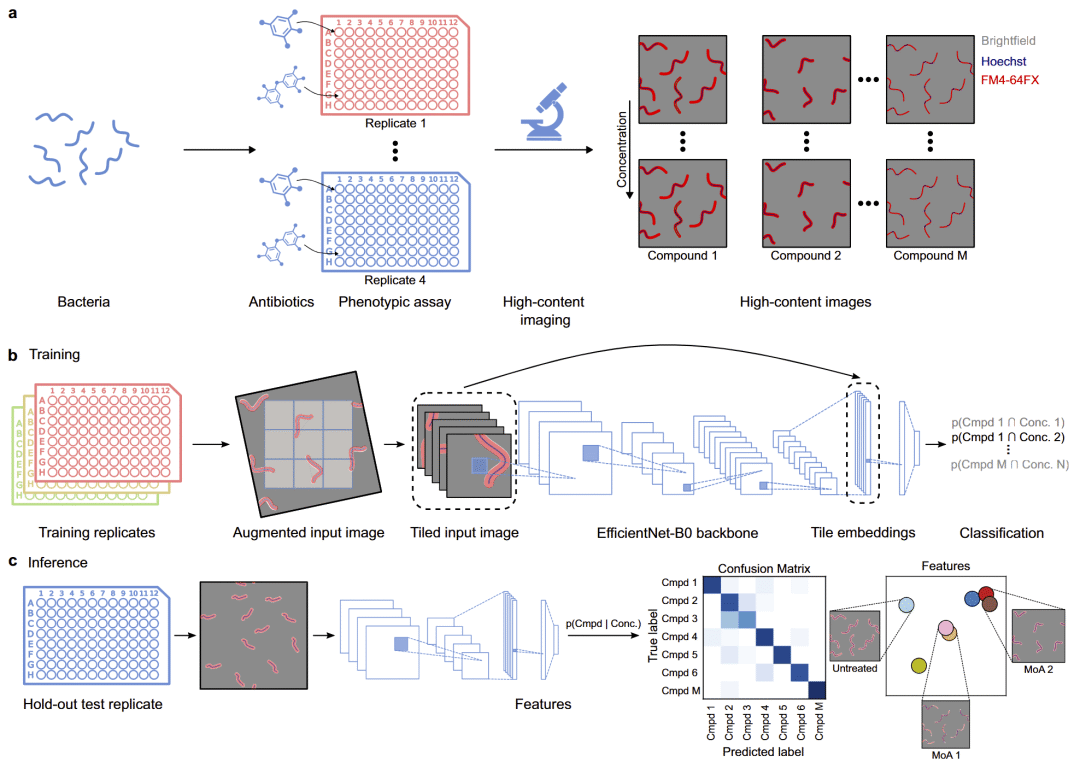
图1:抗生素处理、96孔板高通量明场/荧光成像以及EfficientNet-B0深度学习训练、特征提取和作用机制推断流程。
结果
深度学习从细菌形态中自动学习抗生素作用机制
研究人员首先测试模型能否直接区分不同“药物+浓度”组合。这个任务包含89个类别,随机准确率只有1.12%,而模型的单图像分类准确率达到31.3%–47.4%,高出随机水平28–42倍。在IC50条件下只要求判断药物身份时,单图像准确率进一步达到76.2%–90.2%,孔水平达到78.3%–91.3%。
有意思的是,模型发生错误时,经常把一种抗生素判断为另一种作用机制相同的药物。潜在空间分析也显示,DNA旋转酶抑制剂、PBP抑制剂和核糖体抑制剂等自然聚集在一起。也就是说,模型训练时只知道“这是什么药”,却自己学习出了“这些药为什么产生相似细胞表型”。
将预测结果按照8类作用机制重新汇总后,单图像准确率达到84.1%–99.3%;四个独立实验中有两个在孔水平实现100%正确,另外两个分别达到86.7%和95.7%。这说明抗生素作用机制确实在细菌形态中留下了可以被神经网络读取的视觉“指纹”。
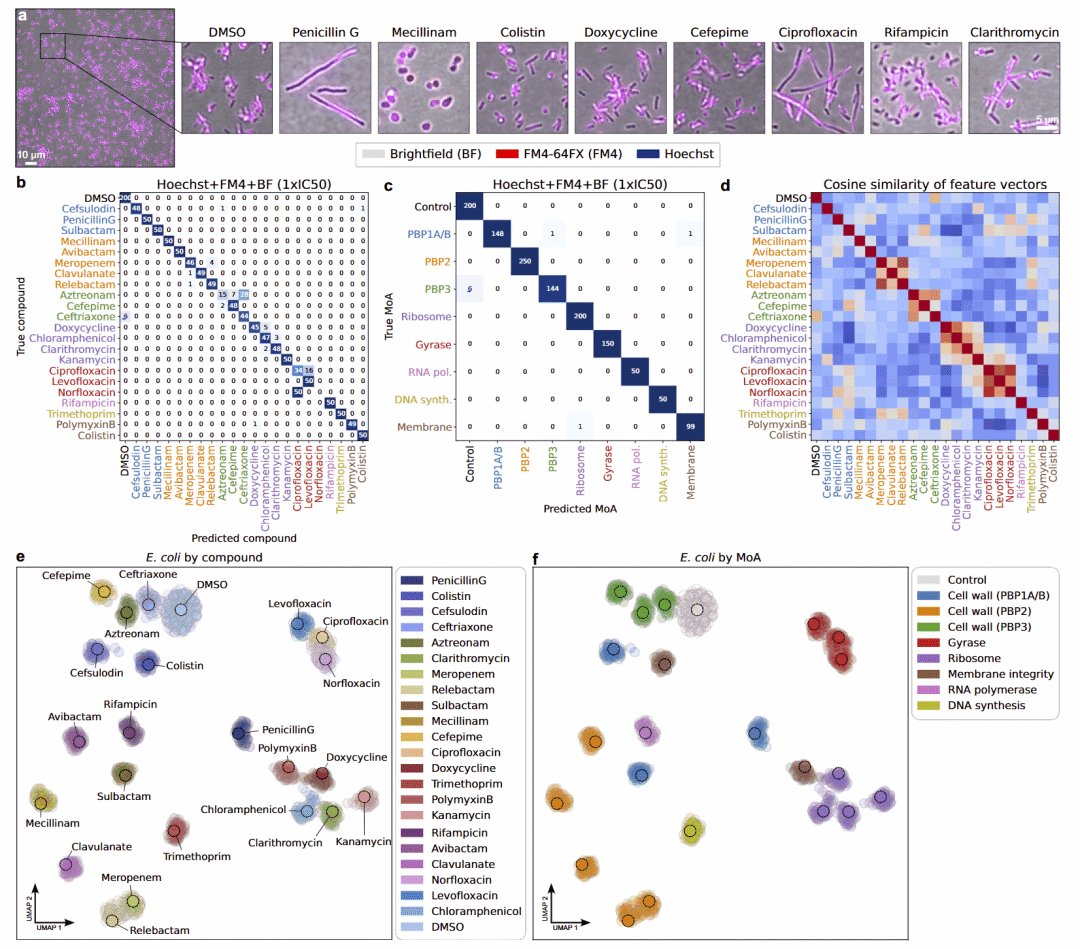
图2:不同抗生素处理后的大肠杆菌形态、药物和作用机制混淆矩阵,以及潜在空间中相同作用机制药物的聚类。
明场图像已经包含识别作用机制所需的大部分信息
研究人员随后分别测试明场、膜荧光和DNA荧光通道。令人意外的是,去掉一个甚至两个荧光通道后,模型性能下降很小。仅使用明场图像时,药物身份孔水平准确率仍达到80.4%,仅比三通道模型低约5.4%;按照作用机制汇总后,准确率达到95.7%。不同通道组合之间并没有观察到显著性能差异。
论文图3中的混淆矩阵和潜在特征相似性进一步显示,即使只输入灰度明场图像,相同作用机制的药物仍然形成明显表型簇。Grad-CAM分析也表明,模型关注的是细菌本身,而不是图像背景或其他技术伪影。
这一结果对于高通量筛选非常重要。荧光染色需要额外试剂、时间和针对不同菌种优化实验条件,也可能引入染色批次差异。明场成像则更简单、成本更低,而且未来还可能直接扩展到活细胞动态成像。
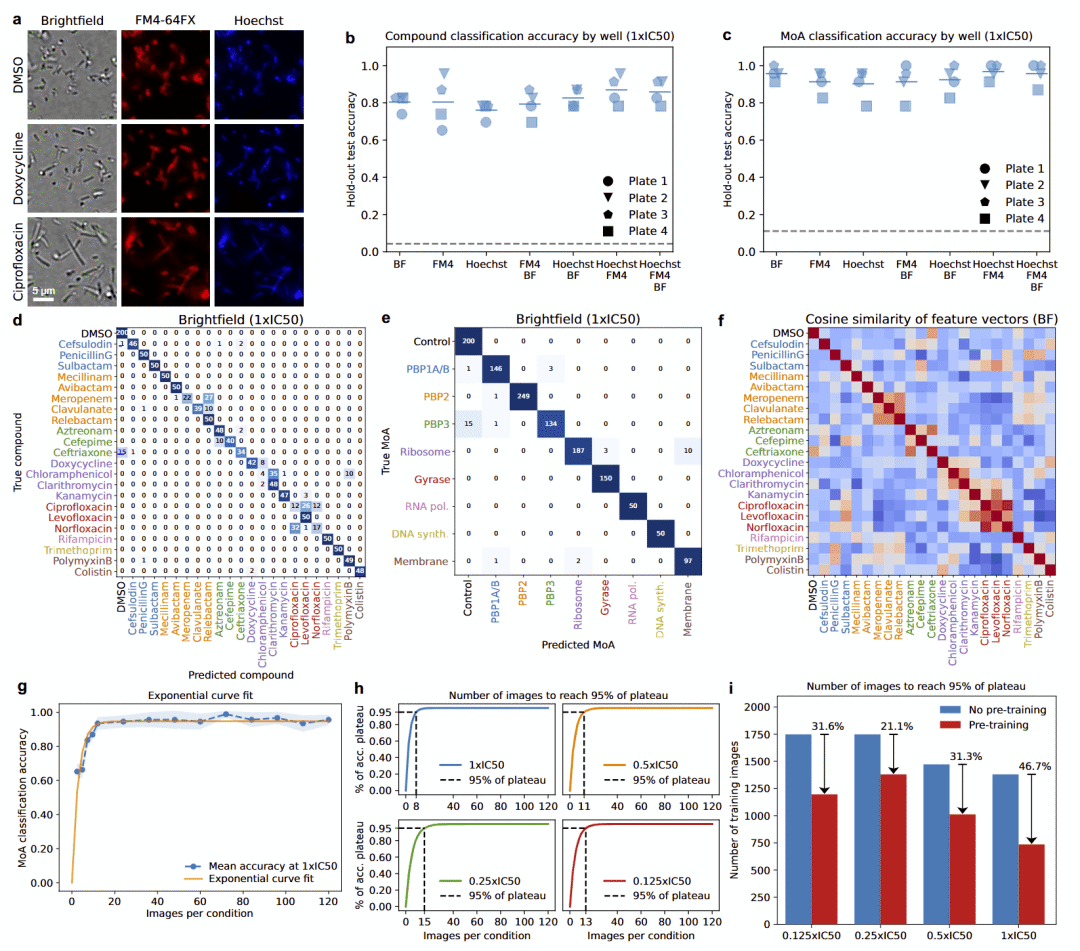
图3:明场、膜荧光和DNA荧光不同通道组合的分类性能,以及仅使用明场图像时的作用机制识别和训练数据需求。
每种处理仅约8张图像即可训练高性能模型
深度学习通常需要大量训练数据,因此研究人员进一步减少每种处理条件的训练图像数量,从120张逐渐降低至3张。
结果显示,在IC50条件下,每种处理只需要大约8个显微视野就能够达到最大作用机制分类性能的95%;不同浓度下达到平台需要8–15张图像。使用ImageNet预训练模型后,所需图像数量进一步减少23.5%–60.9%。
这意味着模型不需要为每种药物采集数百张图像。原因可能在于每个显微视野本身已经包含大量细菌,相当于一次输入提供了许多重复的单细胞表型。对于需要筛选成千上万种化合物的实验,这种低数据需求能够显著提高通量。
AI能够在远低于抑制浓度时发现微弱药物表型
传统生长抑制筛选最容易遗漏的,是已经影响细菌、却尚不足以明显抑制增殖的化合物。研究人员因此将浓度降低到0.125倍IC50。
随着浓度升高,药物处理图像在潜在空间中逐渐远离DMSO对照。但部分药物在最低浓度下就已经明显偏离,例如PBP2抑制剂和DNA合成抑制剂。即使只有0.125倍IC50,DNA合成、核糖体、PBP1A/B和PBP2四类药物已经产生可检测表型;到0.25倍IC50时,除RNA聚合酶和PBP3外的大多数类别均能与对照区分。
在0.125倍IC50时,药物暴露检测AUC已经达到0.81;0.25和0.5倍IC50分别提高到0.89和0.96,到IC50达到1.00。这说明AI能够从肉眼并不明显的细胞形态变化中识别弱效应。
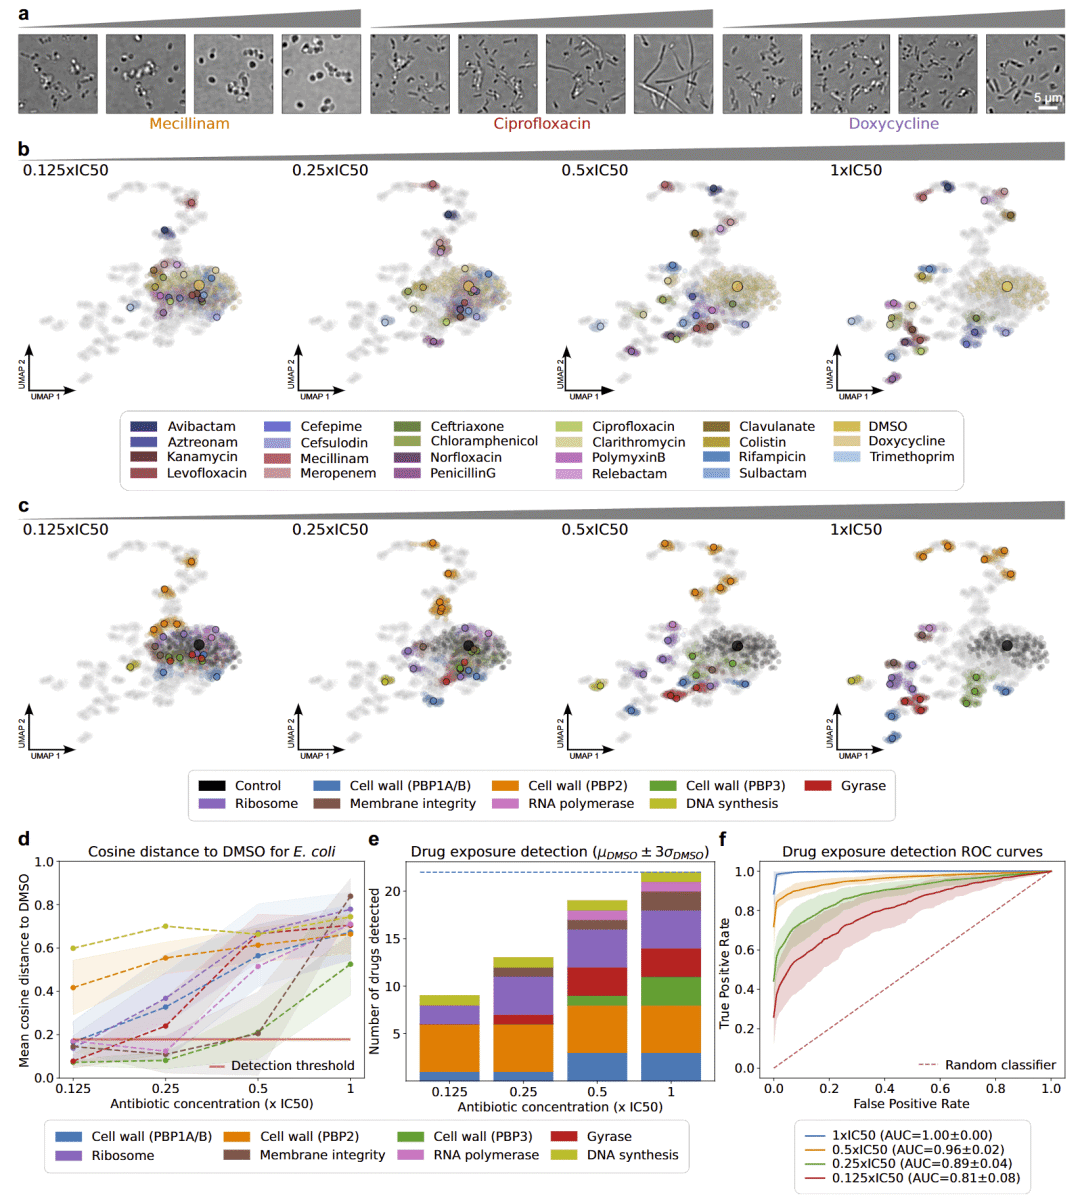
图4:不同亚抑制浓度下细菌形态和潜在空间变化,以及0.125–1倍IC50范围内的药物暴露检测性能。
从未见过的药物也可以被归入正确作用机制
真正的药物筛选面对的是模型从未见过的新分子。研究人员因此开展“留一化合物”实验:每次完全删除一种抗生素的所有训练图像,再观察模型能否根据其形态找到作用机制相似的已知药物。
研究人员使用潜在表型和最近邻方法,在IC50条件下获得约70%–80%的整体作用机制预测准确率,平均为75.0%。PBP2和DNA旋转酶抑制剂达到100%,PBP3达到91.7%,核糖体抑制剂达到75%。
这一分析还意外揭示了已有药物注释的问题。模型将relebactam预测为PBP2抑制剂,而此前并没有其在大肠杆菌中的直接靶点证据。研究人员随后开展PBP竞争实验,结果证实relebactam确实选择性抑制PBP2。相反,部分所谓PBP1A/B抑制剂实际上缺乏预期的靶点特异性。这说明图像模型不仅可以预测新药机制,还有可能帮助发现既有作用机制标签中的错误。
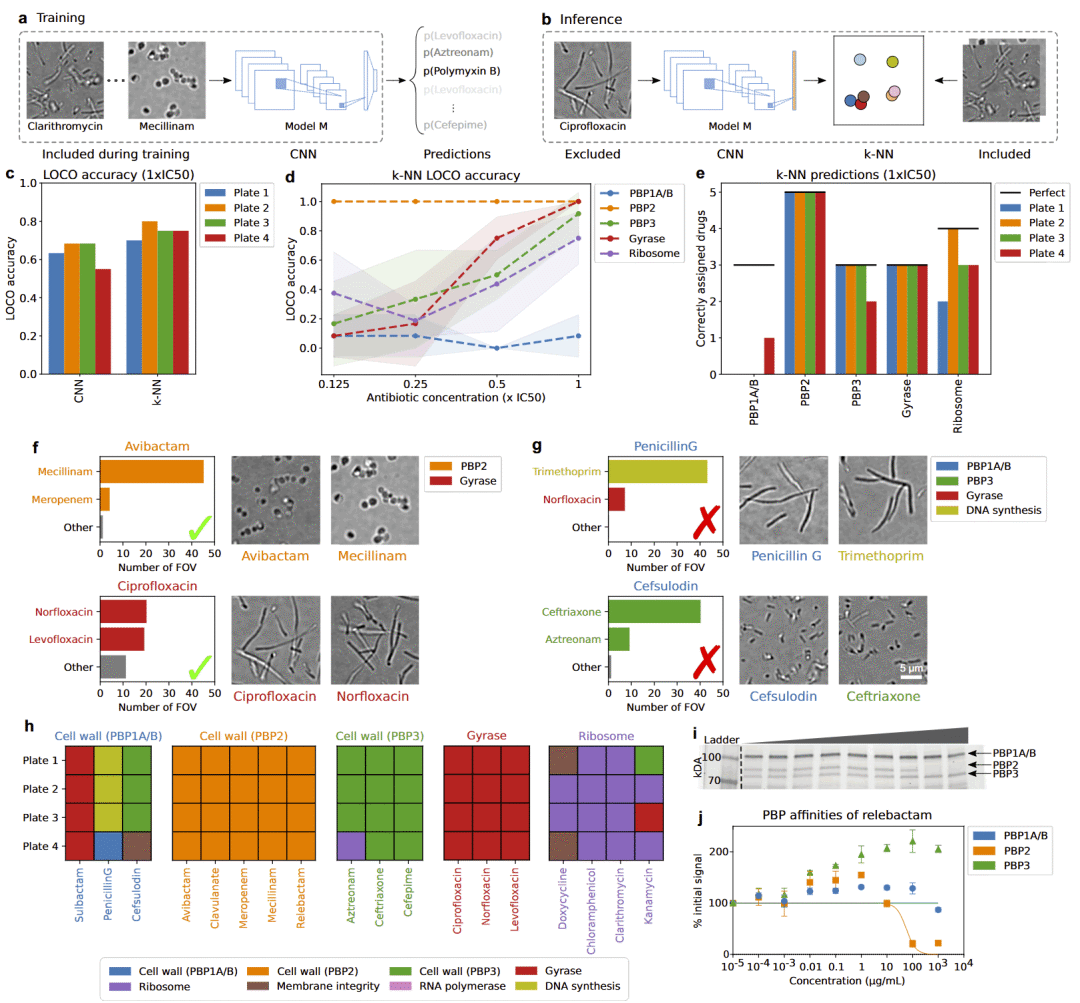
图5:留一化合物分析、未知药物作用机制最近邻预测,以及relebactam的PBP2预测与实验验证。
异常检测可以发现训练集中不存在的新作用机制
寻找具有全新作用机制的抗生素比把新药归入已知类别更加重要。为此,研究人员开展“留一作用机制”实验:训练时完全删除某一种机制的全部抗生素,再观察这些药物是否在潜在空间中成为异常点。
结果显示,PBP2、核糖体和膜完整性抑制剂的未知机制检测AUC分别达到0.94、0.92和0.82;DNA旋转酶和PBP1A/B均约为0.75。也就是说,在研究的六类机制中,有五类能够被较稳定地识别为“模型以前没有见过的表型”。
PBP3是明显例外,在IC50附近AUC只有0.38,因为其表型与其他机制过于接近。不过,当浓度提高到4倍IC50以上时,PBP3产生更加明显的特征,未知机制检测AUC提高到0.86。
因此,这套方法并不要求AI提前知道新机制是什么,而是首先回答一个更适合早期药物发现的问题:“这个化合物产生的细菌表型是不是以前没有见过?” 如果答案为是,就可以优先进入后续靶点鉴定。
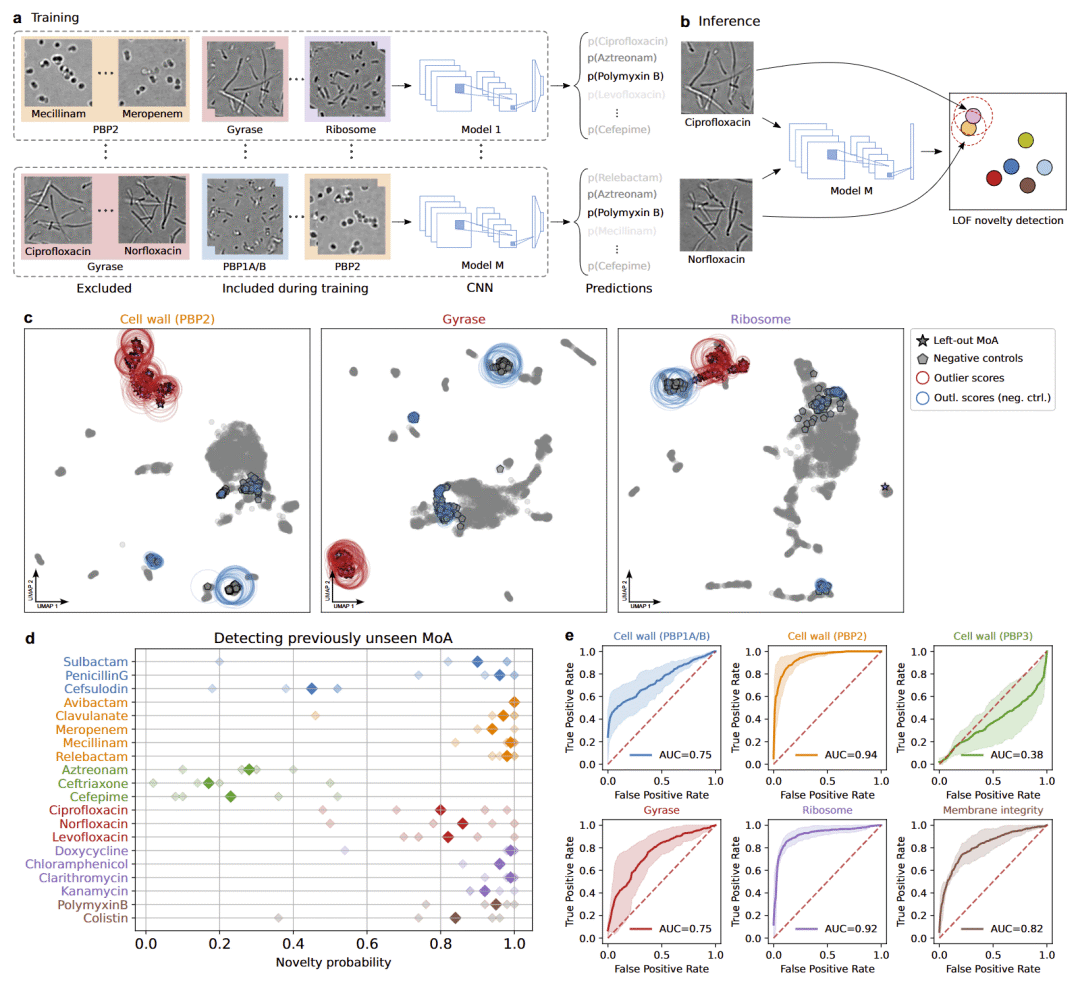
图6:留一作用机制训练、局部异常因子检测及不同抗生素作用机制的新颖性识别性能。
方法能够推广到肺炎克雷伯菌
研究人员进一步测试临床相关的肺炎克雷伯菌。由于其药物敏感性与大肠杆菌不同,部分抗生素被替换,但仍然覆盖相似的作用机制。
直接把大肠杆菌模型用于肺炎克雷伯菌效果并不理想,说明不同菌种的形态背景存在明显差异。因此研究人员重新使用肺炎克雷伯菌明场图像训练模型。结果在IC50条件下,药物身份单图像准确率达到79.1%–86.6%,孔水平达到82.6%–86.9%;作用机制单图像准确率达到93.7%–100%,四个实验中三个实现孔水平100%正确,另一个达到95.7%。
这一结果证明“明场图像+深度学习”的基本策略并不局限于大肠杆菌,但目前跨菌种仍需要重新训练模型。
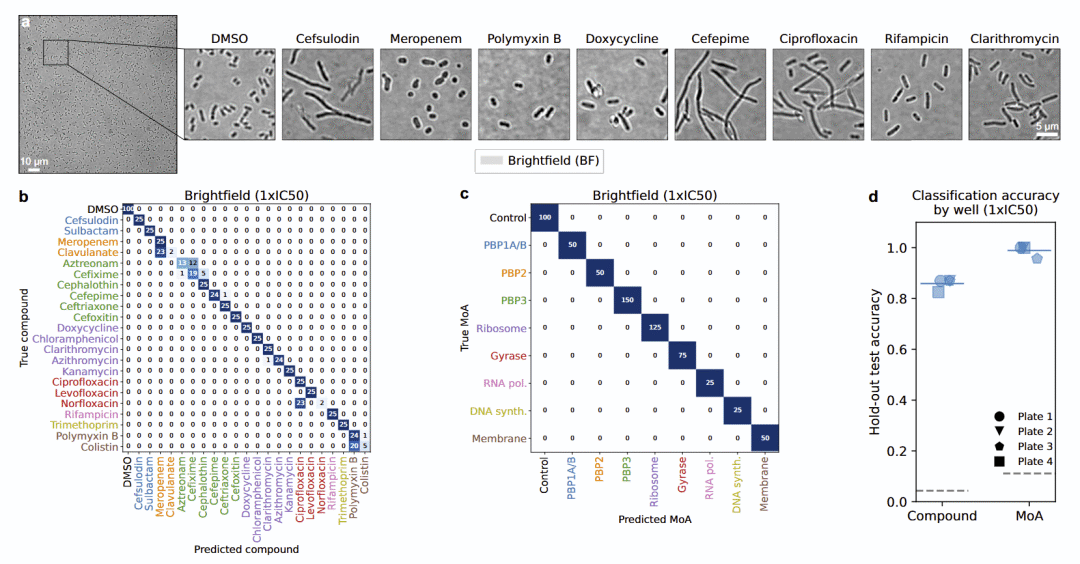
图7:肺炎克雷伯菌明场图像、药物身份和作用机制混淆矩阵,以及四个独立实验中的分类性能。
讨论
这项工作的核心价值并不是简单证明“AI可以看懂细菌图片”,而是把明场显微成像转变为一种潜在的高通量抗生素功能读数。传统生长实验回答“细菌有没有被抑制”,而图像模型可以进一步回答“细菌是否已经受到药物影响”“这种影响类似哪一种已知机制”以及“这种表型是否可能代表一种新的作用机制”。
最重要的优势之一是亚抑制浓度检测。对于尚未经过药物化学优化的新分子,初始效力往往很弱,传统生长筛选可能直接将其判定为阴性。而本研究表明,0.125倍IC50时已经能够以0.81的AUC检测药物暴露。因此,形态学筛选可能在化合物真正表现出生长抑制之前就发现其生物活性,为后续结构优化保留更多潜在先导物。
另一个重要发现是,模型没有接受作用机制标签训练,却自动形成了按照作用机制组织的潜在空间。它学习的不是简单的药物“外观标签”,而是不同化学扰动在细菌细胞中产生的共享表型。正因为如此,同一套表型表示既能够进行已知机制分类,又能够通过最近邻识别未知化合物,还能够通过异常检测发现潜在的新机制。
不过,研究也揭示了将药物强行划分为单一作用机制的局限。部分抗生素同时作用于多个PBP,细菌最终形态可能由最直接影响细胞形状的靶点决定,而不一定对应文献中指定的“主要靶点”。PBP1A/B类别的异常结果就很好地说明了这一点。模型几乎无法把所谓PBP1A/B抑制剂稳定归为同一类别,而后续PBP亲和力实验发现,青霉素G和舒巴坦实际上并不具有严格的PBP1A/B选择性,而是表现出较广泛的PBP抑制。即使是主要作用于PBP1A/B的cefsulodin,也具有一定PBP3活性,而PBP3恰好直接影响细菌形态。因此,模型将其识别为PBP3样表型并不一定意味着AI“判断错误”,反而可能说明原先基于文献建立的离散作用机制标签过于简单。
relebactam的结果进一步体现了这种表型信息的价值。研究开始时,由于缺少其在大肠杆菌中的直接靶点证据,研究人员只是根据其与avibactam的化学类别相似性暂时将其归为PBP2抑制剂。深度学习模型完全根据明场图像,也把relebactam识别为PBP2样作用机制。随后开展的Bocillin-FL竞争实验进一步证实,relebactam在所使用的大肠杆菌菌株中确实选择性抑制PBP2。
这说明深度学习提取的表型空间除了用于分类之外,还可能发挥一种“机制假设生成器”的作用。当图像预测与已有药物注释冲突时,不应该简单把结果当成分类错误,而可以进一步通过靶点结合、生化或遗传实验判断:究竟是模型错误,还是已有作用机制标签不够准确。对于同时作用于多个靶点的抗生素,这一点尤其重要。
但这也暴露了当前方法的一个根本限制:作用机制本身并不总是天然形成互斥的离散类别。 一个抗生素可能同时影响多个PBP,也可能通过代谢网络间接改变其他细胞过程。例如trimethoprim通常被定义为DNA合成抑制剂,但其对叶酸和核苷酸代谢的影响还可能进一步影响肽聚糖及细胞壁生物合成。因此,两个被文献归入不同机制的药物可能产生相似形态,而被划入同一类别的药物也可能由于靶点谱不同产生完全不同的细胞表型。
未来一种更合理的方向,可能不是要求模型为每种药物强制输出唯一MoA,而是建立连续的、多维表型表示,再结合大规模基因扰动或靶点突变库进行比较。这样可以从“这个药属于哪一类”进一步转向“这个药最可能影响哪些细胞过程和哪些分子靶点”。
另一个限制来自菌种泛化。研究目前主要验证了两种革兰氏阴性菌——大肠杆菌和肺炎克雷伯菌,而且二者在药物作用后都能够产生比较明显的形态变化。对于形态响应更微弱的革兰氏阳性菌,单纯明场图像是否仍然包含足够的作用机制信息,还需要进一步验证。
肺炎克雷伯菌实验还显示,目前的方法并不能简单实现“训练一个大肠杆菌模型,然后直接用于所有细菌”。直接迁移大肠杆菌模型后,虽然部分相同机制的药物仍能够聚集,但也出现大量异常分类;重新使用肺炎克雷伯菌数据训练后,MoA准确率才重新接近100%。因此,当前研究真正证明的是同一种深度学习策略可以推广到不同菌种,而不是已经获得一个跨物种通用的抗生素基础模型。
实验条件同样可能影响表型。显微镜类型、放大倍率、培养条件、菌株背景和细胞密度变化都可能改变图像分布。研究人员测试了图像位深和约两倍分辨率变化,模型性能总体保持稳定;在另一实验室使用普通手动显微镜重新采集大肠杆菌数据并重新训练后,IC50和2倍IC50条件下孔水平MoA识别准确率分别达到68.0%和81.6%。虽然低于自动高内涵系统,但说明该方法并非完全依赖昂贵的自动化平台。
这对于实际应用很重要。如果未来能够通过标准化成像、批次校正和迁移学习进一步增强跨设备泛化能力,“明场显微镜+深度学习”就有机会从大型筛选中心扩展到普通微生物实验室。不过,论文目前的数据仍不足以确定不同实验平台之间可以容忍多大的变化,因此这一点仍需要更系统的跨实验室验证。
模型可解释性也是当前不足。Grad-CAM显示神经网络确实主要关注细菌,而不是背景区域,而且不同药物类别对应不同激活区域,但它并不能精确告诉研究人员模型究竟利用了哪些形态特征。 例如,模型究竟是在识别细胞长度、宽度、弯曲程度、细胞密度、膜边缘纹理,还是这些因素之间更加复杂的组合,目前仍不清楚。
因此,未来如果结合更加精细的可解释AI,有可能把模型从一个高性能“黑箱分类器”进一步变成生物学发现工具。研究人员不仅可以知道“这个药物类似PBP2抑制剂”,还可能进一步知道“模型作出判断是因为细胞变圆、长度缩短以及某种局部纹理发生变化”。这将有助于把深度学习潜在特征重新连接到细菌细胞生物学机制。研究人员也明确将更深入解释MoA特异性图像特征列为后续方向。
从抗生素发现流程来看,这项研究真正希望改变的并不是后期靶点验证,而是早期筛选的漏斗结构。论文图8给出了一个非常清晰的工作流程:传统初筛在固定浓度下检测生长抑制,只能优先发现强效化合物;明场成像筛选则可以同时发现已经产生明显作用的强效化合物和尚未抑制生长、但已经引起微弱形态改变的候选。两类命中随后再测定IC50。
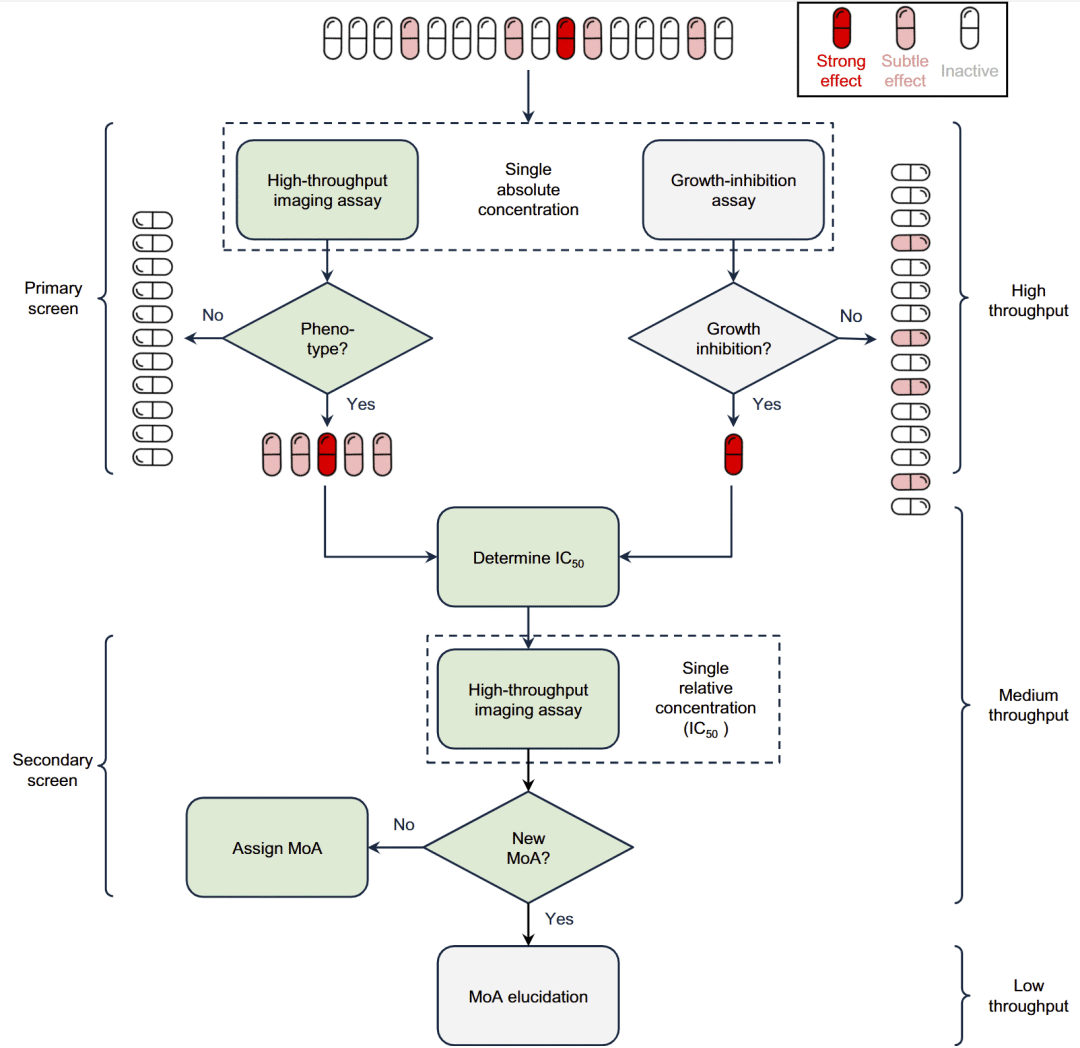
图8:明场深度学习表型筛选与传统生长抑制筛选的互补流程——初筛发现强效和微弱表型候选,测定IC50后进一步判断已知或新型作用机制。
在第二阶段,可以把候选统一调整至相对浓度,再进行明场成像。如果表型与已有参考抗生素接近,就直接计算分配其可能的作用机制;如果表型明显偏离所有已知类别,则进入更加昂贵的机制解析和靶点鉴定实验。这样,高通量计算筛选负责回答“哪些值得继续研究”,低通量实验则集中解决“真正的新机制是什么”。
这种流程尤其适合抗菌药发现,因为寻找新作用机制的最大困难之一不是没有足够多的化合物,而是在巨大的化学库中快速判断哪些命中真正值得投入后续资源。传统生长筛选无法区分一个化合物是另一种普通DNA旋转酶抑制剂,还是具有完全不同机制的新型抗生素。明场表型空间则提供了一个早期机制分层,使有限的实验资源优先投入到真正异常的候选上。
与此同时,研究人员并没有提出用成像完全替代生长抑制实验。相反,图8强调的是二者互补。生长实验简单、便宜且直接回答抗菌活性;图像筛选提供更高的信息量,能够捕获弱效应并预测机制。二者结合后,可以同时提高早期命中敏感性和后续机制筛选效率。
总体而言,这项研究建立了一条从抗生素处理 → 无标记明场成像 → CNN学习细菌表型 → 亚抑制浓度活性检测 → 未见化合物MoA预测 → 未见MoA异常检测 → 实验靶点验证的完整路线。它最重要的技术特点不是采用了一个特别复杂的神经网络,而是证明普通明场图像中已经包含足以识别抗生素作用机制的丰富信息。
尤其值得关注的是,模型并没有接受MoA标签训练,而只是学习“药物+浓度”分类,却自然形成了按照生物学作用机制组织的潜在空间。这说明细菌在受到不同药物扰动后形成的整体形态,本身就是药物作用机制的一种高维表型读出。
因此,这项工作的核心启示可以概括为:寻找新抗生素不一定要等到化合物已经强到能够抑制细菌生长,也不一定需要复杂荧光标记才能知道它如何影响细胞。 深度学习能够从普通明场显微图像中读取肉眼难以识别的细微表型,在低于抑制浓度时发现潜在活性,并进一步判断这些表型是接近已有抗生素,还是可能代表此前未见的作用机制。
如果未来能够扩展到更多病原菌、更多参考药物和更加复杂的多靶点机制,并提高跨实验室、跨显微镜和跨菌种的泛化能力,这种低成本、无标记的图像表型分析有望成为传统生长抑制筛选之外的一层重要信息通道,使抗生素发现从简单的“这个化合物能不能杀菌”,进一步走向“它是否已经影响细菌、可能通过什么方式起效,以及这种作用方式是否值得进一步探索”。
整理 | DrugOne团队
参考资料
Krentzel, D., Kho, K., Petit, J. et al. Deep learning recognises antibiotic modes of action from brightfield images. Nat Commun (2026).
https://doi.org/10.1038/s41467-026-76355-0
内容为【DrugOne】公众号原创|转载请注明来源
内容中包含的图片若涉及版权问题,请及时与我们联系删除

评论
沙发等你来抢