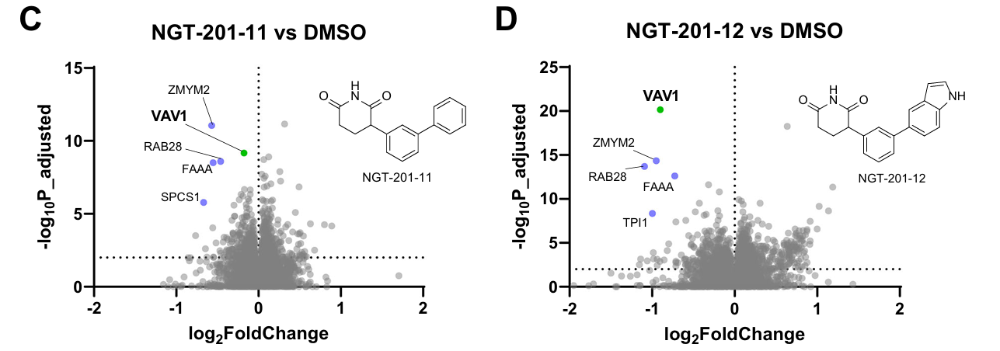
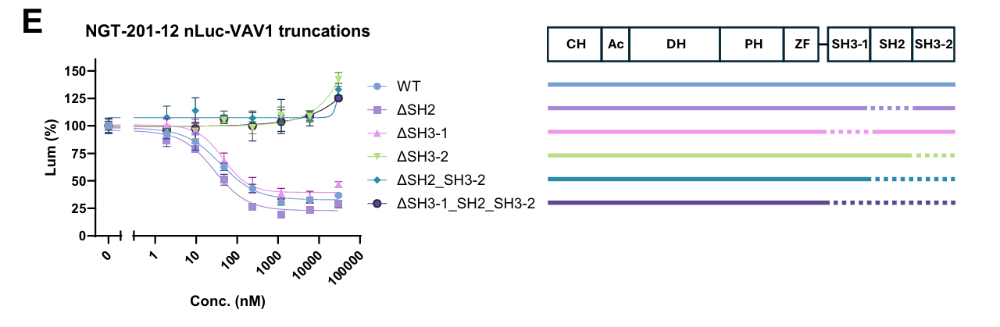
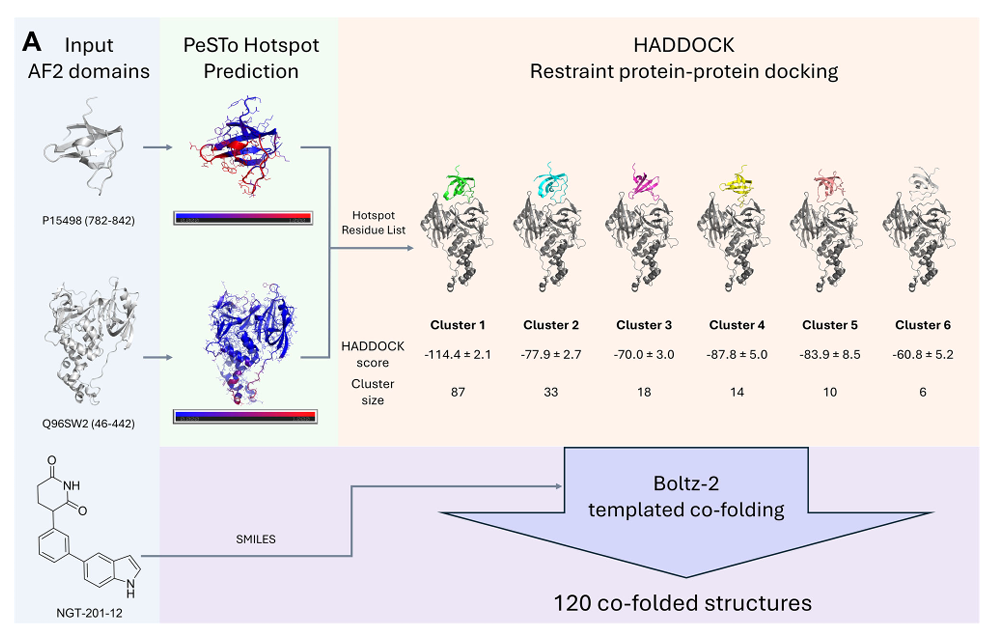
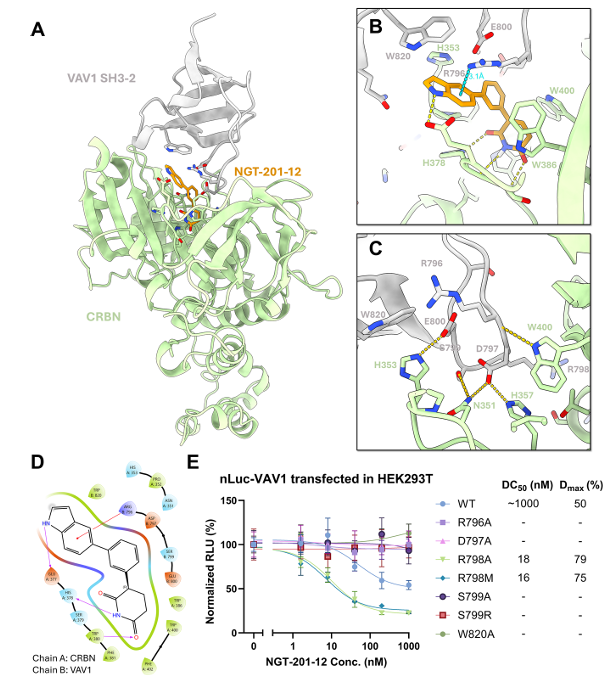
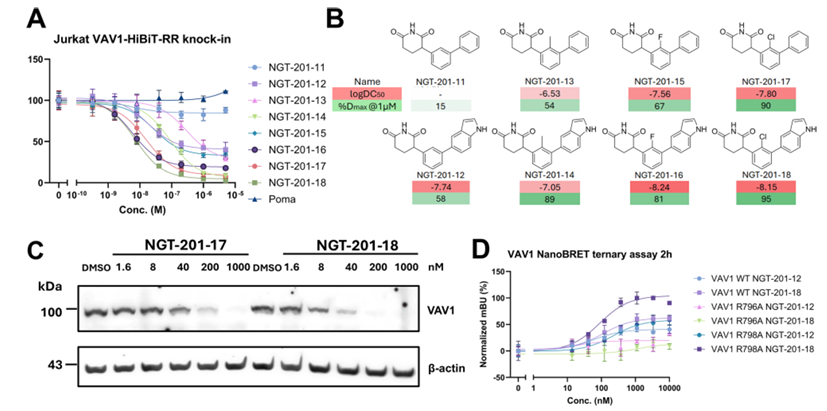
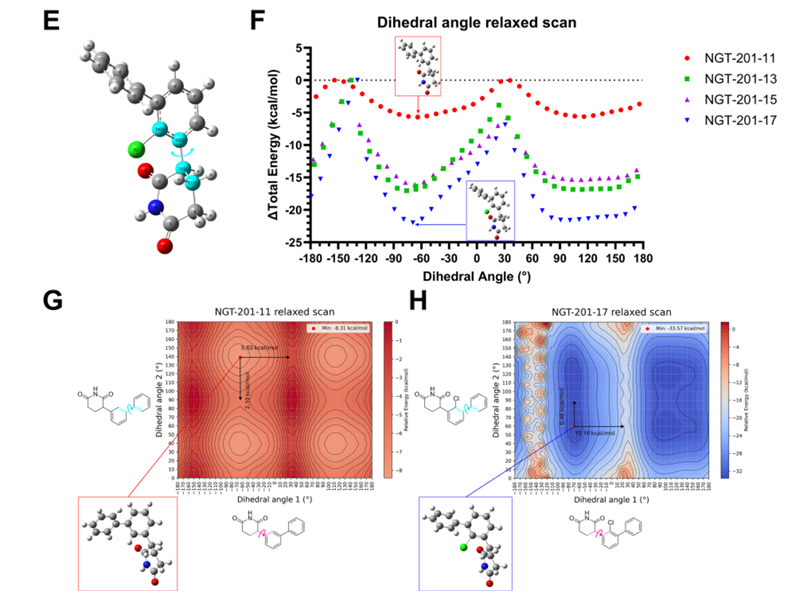
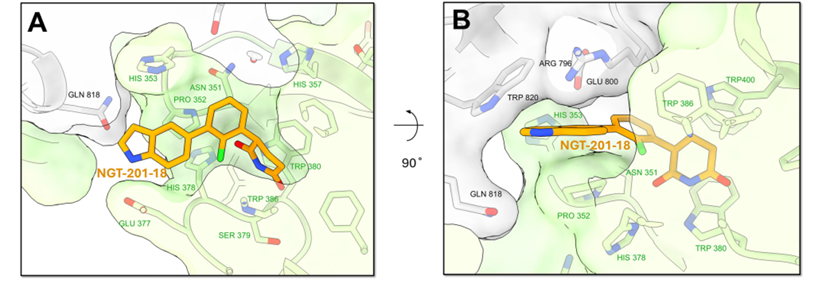
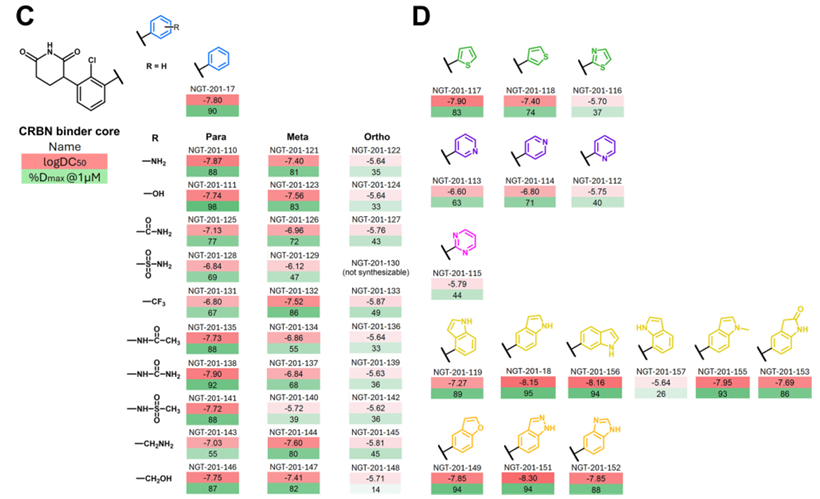
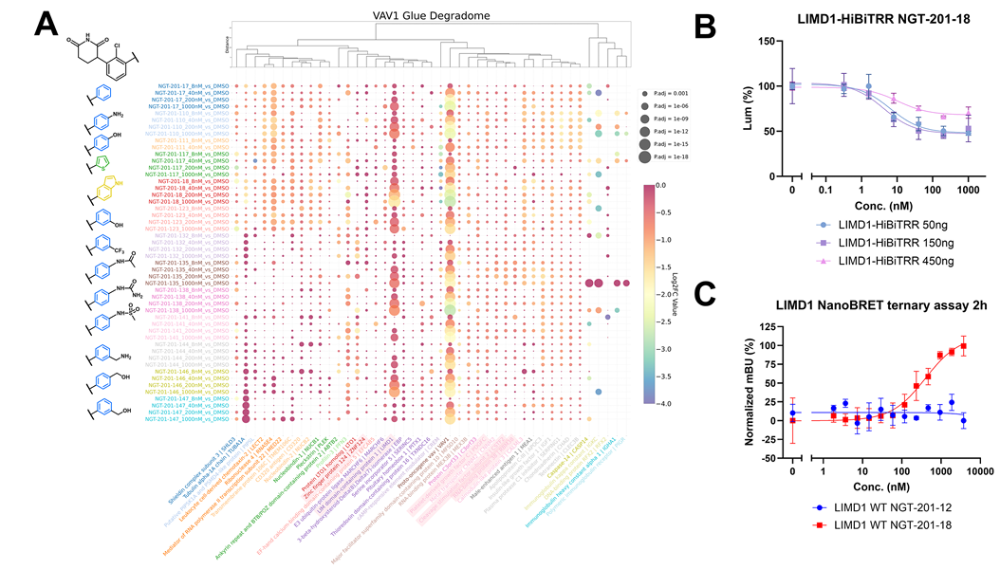
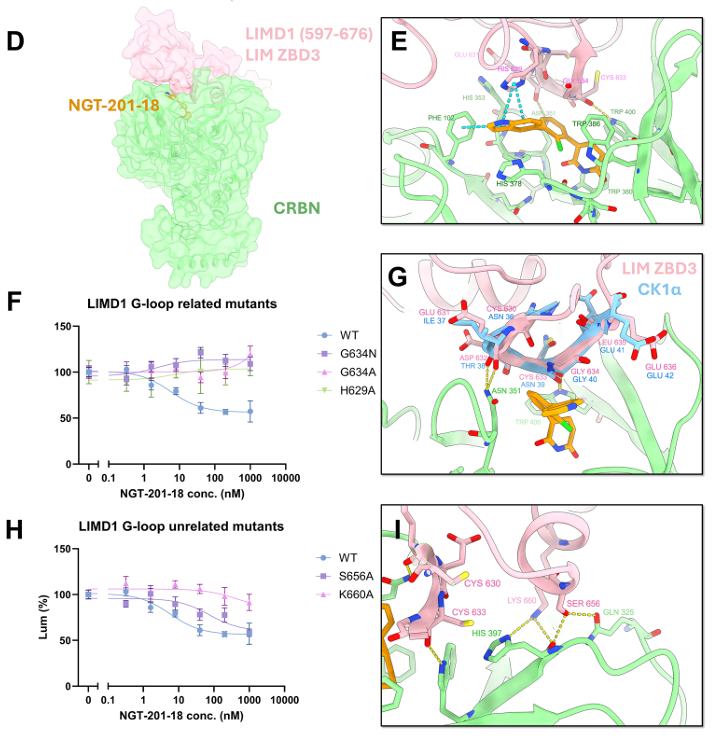
近期,Nature Communications 在线发表的一项研究提供了一条值得关注的路径:研究团队从无偏蛋白质组学出发发现VAV1分子胶,再通过非经典degron定位、三元复合物建模、定点突变、药化优化和自由能计算逐步建立结构—活性关系,试图把过去高度依赖筛选和经验的分子胶发现,向“筛选发现—结构解释—计算预测—药化优化”的闭环推进。与PROTAC不同,分子胶并没有一个天然清晰的双配体设计起点,因此作者没有预先指定靶蛋白,而是以phenyl-glutarimide为核心建立CRBN分子胶化合物库,在Jurkat细胞中处理后直接利用高通量DIA proteomics观察整个蛋白质组的变化,由此发现NGT-201-11能够诱导VAV1下降,而将phenyl替换为indole得到NGT-201-12后,VAV1降解进一步增强。后续机制实验表明,这一过程可以被E1、NEDDylation和proteasome抑制剂阻断,在CRBN knockout细胞中同样消失,而VAV1 mRNA水平没有明显变化,说明NGT-201-12诱导的是典型的CRBN依赖、泛素-蛋白酶体依赖的VAV1降解。更重要的是,通过逐步删除VAV1结构域,作者最终将决定降解的区域定位到了VAV1最C端的SH3-2 domain:一旦删除SH3-2,NGT-201-12诱导的降解几乎消失。问题随之变成:CRBN究竟在SH3-2上看到了什么?不是经典G-loop,而是一个新的RT-loop degron过去CRBN分子胶研究中最熟悉的识别模式之一是G-loop,但VAV1并没有简单复制这一机制。作者为此建立了GluePlex流程,先通过PeSTo预测CRBN和VAV1表面的潜在PPI热点,再利用HADDOCK生成蛋白—蛋白对接模板,最后将这些模板交给Boltz-2,在NGT-201-12存在的情况下进行templated co-folding,从120个候选三元结构中获得高置信度模型,最终模型ipTM达到0.94。模型将关键界面指向VAV1 SH3-2的RT loop,其中R796被预测与NGT-201-12的indole形成cation–π interaction,而R796附近残基进一步参与CRBN与VAV1之间的蛋白—蛋白接触;随后定点突变给出了关键验证,R796A、D797A以及S799A/S799R均显著破坏降解,由此作者提出了一个不同于经典G-loop的非经典CRBN degron——RDxS motif,residues 796–799。这一发现的意义并不只是多找到一个degron,而是说明CRBN可以利用的neosubstrate结构空间可能比过去认为的更宽;作者进一步在蛋白质组中寻找具有类似RT-loop特征的蛋白,还筛出了GRAP、Endophilin-B2等潜在候选,这些蛋白既可能成为未来分子胶设计的新入口,也可能构成需要提前警惕的潜在脱靶空间。如果论文停在“预测出一个新degron”,它仍然更接近机制研究,真正有药物发现意义的部分,是作者开始反过来利用三元结构指导化合物优化。模型提示NGT-201-12具有较大的构象自由度,而分子在形成稳定三元复合物时需要付出相应的构象熵代价,因此作者尝试通过methyl、fluorine和chlorine取代限制分子构象,其中氯代analog NGT-201-17和NGT-201-18表现出明显增强的VAV1降解能力,而且这种提升并不能简单归因于CRBN binary binding变强。DFT计算进一步支持了这一解释:卤素取代提高了关键键的旋转能垒,使分子更倾向于预先占据接近活性状态的构象,从而可能降低形成三元复合物时的熵代价;换句话说,这里真正值得关注的并不是“加氯提高了活性”,而是三元结构模型提出了一个可以被药化实验检验的构象限制假设,并最终得到了SAR支持。作者随后进一步问了一个更实际的问题:既然已经有了三元结构,能不能在合成之前预测哪些analog更值得做?他们选取10个化合物,将不同计算方法与实验logDC50和Dmax进行比较,结果传统Glide、Vinardo等docking方法总体相关性有限,而考虑三元体系自由能变化的FEP明显更好,其中Schrödinger FEP+ ternary calculation与logDC50的Pearson r达到0.836,p=0.0026,OpenFE和AQFEP也分别达到0.737和0.786左右。更有意思的是,当作者单独使用Boltz-2预测已经具有经典G-loop的LIMD1时可以获得合理结构,但面对此前未知的VAV1 RT-loop界面,Boltz-2单独预测全部失败,chain-pair ipTM低于0.3、Cα RMSD超过10 Å;只有加入PeSTo界面预测和HADDOCK物理约束后,GluePlex才得到可用结构。因此,这项工作的结论并不是“AI已经能够设计分子胶”,恰恰相反,它说明面对真正未知的neosubstrate界面,深度学习、物理约束、药化SAR和实验验证仍然必须同时存在。优化后的NGT-201-18进一步在原代人T细胞中实现了剂量依赖性的内源VAV1降解,并在anti-CD3/CD28刺激后抑制CD69上调,使这项工作从Jurkat细胞中的降解进一步延伸到了T细胞功能表型。但当作者再次利用dose-response global proteomics检查优化后化合物时,一个更值得产业界警惕的问题出现了:VAV1虽然仍然是主要靶点,NGT-201-18等analog却同时诱导了LIMD1降解,而LIMD1依赖的并不是VAV1的RDxS RT-loop,而是经典G-loop。也就是说,同一个分子胶可能通过完全不同的degron逻辑招募不同neosubstrate,这既扩大了分子胶可利用的蛋白空间,也意味着随着活性不断提高,selectivity profiling必须同步推进。因此,这篇论文真正值得关注的不是又出现了一个VAV1降解剂,而是它串起了一条更完整的开发路径:蛋白质组学发现neosubstrate,结构与突变确定degron,三元模型提出药化假设,构象限制提高活性,FEP辅助analog排序,再回到蛋白质组学检查脱靶。分子胶距离真正的“理性设计”仍然很远,但研发逻辑正在发生变化——过去我们更多是在问“这个小分子为什么碰巧能降解这个蛋白?”,而现在,一个更有价值的问题正在变成:既然已经看到了这个三元界面,我们能不能把它继续优化成药?ref:Lin, H., Yu, X., Zheng, H. et al. Leveraging high-throughput proteomics and AI-based protein folding to accelerate VAV1 molecular glue discovery. Nat Commun (2026). https://doi.org/10.1038/s41467-026-77657-z推文用于传递知识,如因版权等有疑问,请于本文刊发30日内联系医药速览。
内容中包含的图片若涉及版权问题,请及时与我们联系删除



评论
沙发等你来抢