

DRUGONE
进入21世纪以来,遗传学、基因组学、蛋白质组学、结构生物学、自动化筛选和数据科学的快速发展,以及治疗形式从传统小分子向抗体、寡核苷酸和其他生物制剂扩展,显著改变了药物发现的靶点空间。研究人员系统梳理了过去25年的药物靶点变化。截至2025年6月,已获批药物共涉及686个作用机制靶点,由1,702种药物调控,其中79%为小分子药物、19%为生物制剂,其余为其他治疗形式。与20世纪主要集中于酶、G蛋白偶联受体(GPCR)和离子通道的传统格局相比,现代药物发现正在进入由新靶点、新治疗形式以及更高靶向精度共同驱动的阶段。
药物产生获批治疗作用所直接依赖的分子通常被称为作用机制(MoA)靶点或疗效靶点。系统追踪这些靶点不仅能够揭示首创新药产生的来源,也可以衡量药物发现技术的发展。2006年的经典分析识别出324个药物靶点,此后的研究报告了更大的靶点数量,但不同研究对蛋白复合物和非人源靶点的定义存在差异。为获得更加一致的比较,研究人员重新建立了严格的靶点定义体系,只保留直接参与药物治疗作用的分子,并避免大型蛋白复合物因亚基数量过多而人为放大靶点数。
2000年人类基因组工作草图的完成成为重要时间节点。基因与疾病关联开始得到系统解析,同时结构生物学、高通量筛选和分子设计技术快速成熟。因此,研究人员以2000年为界,比较此前和此后25年的药物靶点、药物类型、作用强度和治疗领域,以描绘现代药物发现格局的变化。
当前药物靶点格局
截至2025年6月,686个已确认靶点中有610个人源靶点和76个病原体靶点。在人源靶点中,酶数量最多,共209个;酶、GPCR、离子通道和催化受体四类合计占人源药物靶点的78%。非人源靶点则主要来自细菌和病毒。
不同治疗形式呈现明显不同的靶点偏好。小分子药物尤其擅长作用于酶、离子通道、GPCR、核受体和转运体,其中GPCR虽然靶点数量并非最多,却对应358种小分子药物,反映出这一经典靶点家族长期积累的药物化学开发基础。相比之下,生物制剂主要集中于催化受体、免疫相关蛋白和内源性肽。现有43个内源性肽靶点中40个已经能够被生物制剂调控,凸显抗体在拦截生长因子、白细胞介素和细胞因子等胞外信号分子方面的优势。
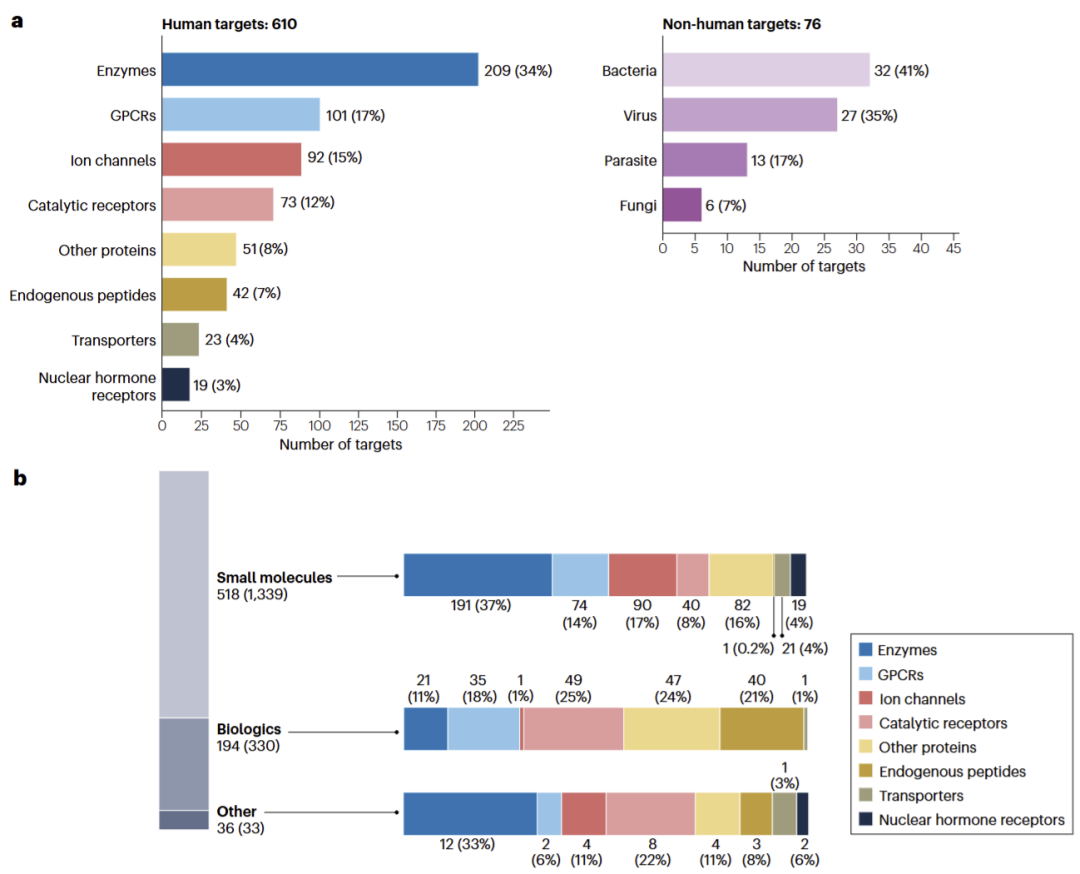
图1|当前药物靶点格局。
21世纪药物靶点变化趋势
靶点类型与药物发现方式发生重大转变
2000年以来,获批药物新增了312个MoA靶点,相对于2000年前的375个靶点增加84%。酶仍然是新增靶点中最大的类别,但其内部结构已经明显变化,其中蛋白激酶成为现代药物发现最成功的靶点家族之一。截至2025年,共有136种获批激酶抑制剂作用于67种不同激酶,广泛覆盖肿瘤和免疫疾病。
更明显的变化来自治疗形式扩展。过去25年,内源性肽靶点数量增长7.2倍,催化受体靶点约增长2倍;相反,核受体仅由18个增加至19个,离子通道由83个增加至91个,传统GPCR新靶点的增长也明显放缓。与此同时,新靶点中小分子与生物制剂的比例由2000年前约6:1缩小至1.35:1,表明生物制剂已经从补充性治疗形式转变为扩展可成药靶点空间的重要力量。
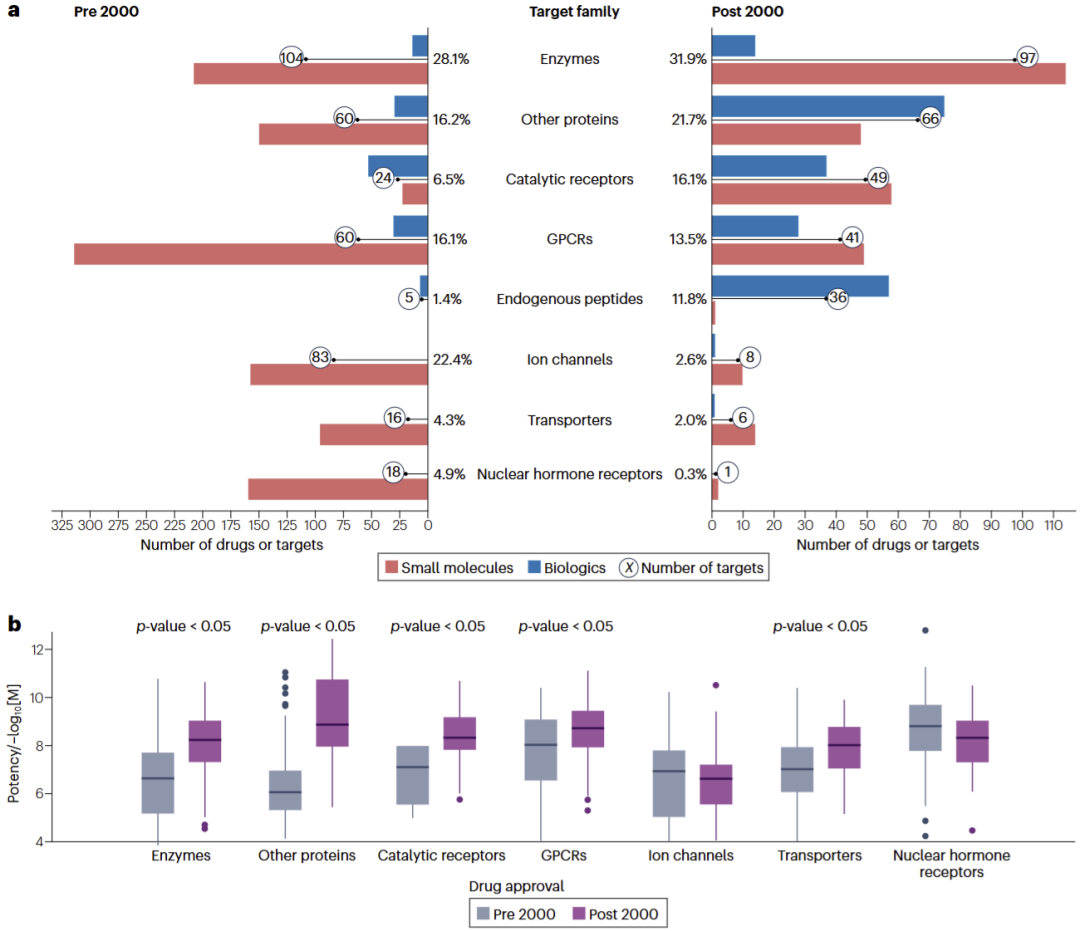
图2|2000年前后不同蛋白靶点类别、药物类型及小分子效力的变化。
小分子质量本身也在提升。对985种小分子和1,625组药物—靶点相互作用的分析显示,2000年以后获批药物的平均体外效力明显高于此前药物,其中激酶抑制剂尤为突出。这一变化反映了结构基础药物设计、高通量筛选以及靶点生物学研究对现代药物化学的推动。
2000—2024年的靶点扩张
2000—2024年,FDA、EMA和PMDA共批准1,091种药物,其中826种具有明确MoA靶点。年均批准数量由2000—2004年的约40种提高到2020—2024年的约59种。同期共出现309个新靶点,平均每年约12个,而2010年以后新靶点出现速度进一步加快。
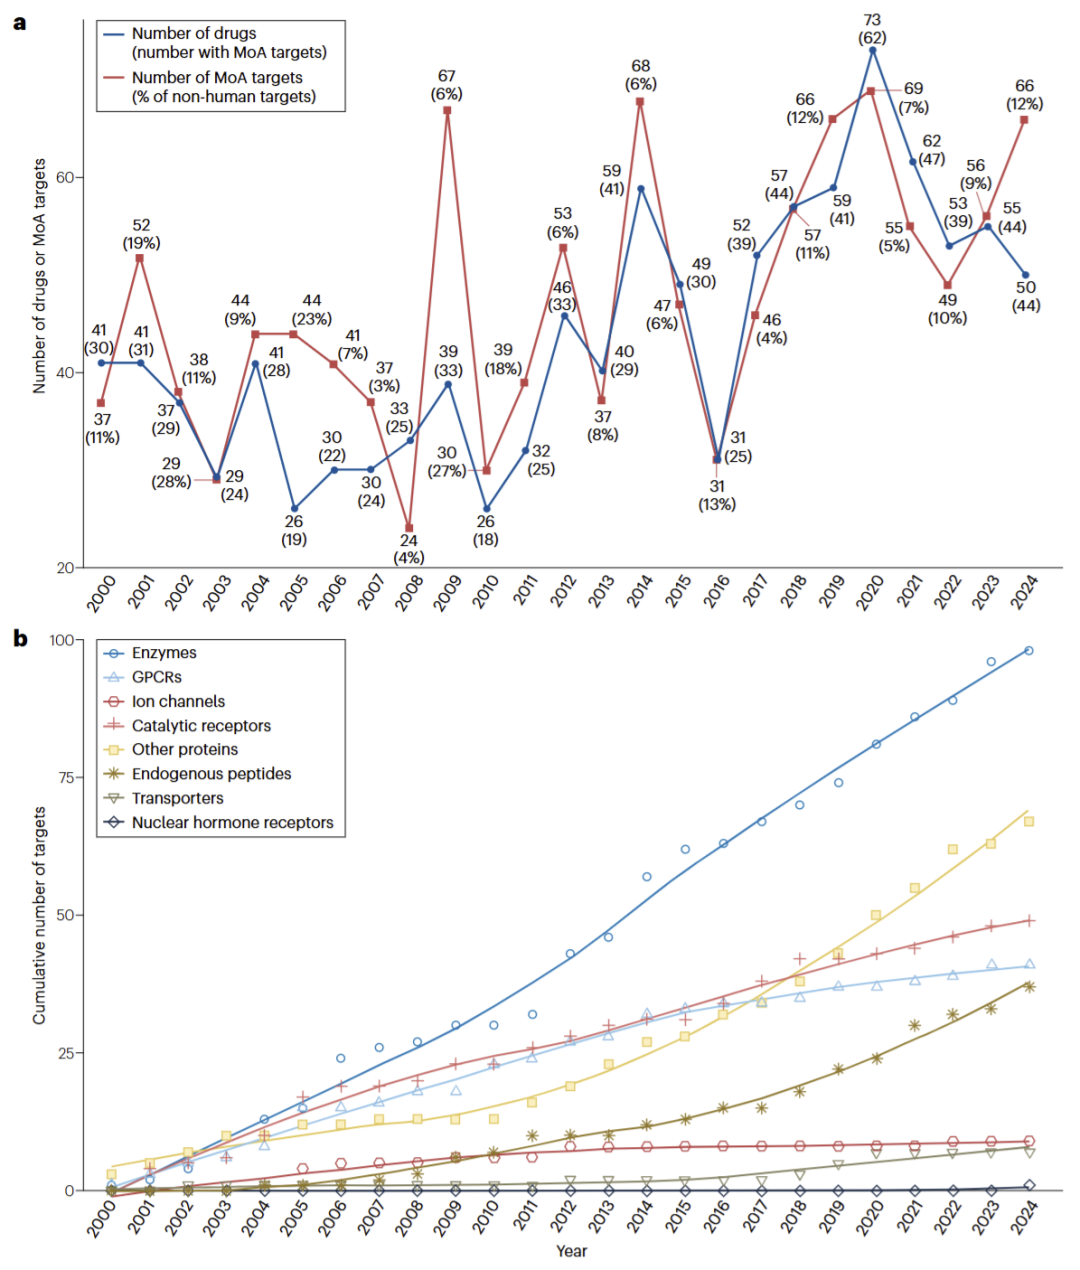
图3|2000—2024年药物批准和新靶点增长趋势。
酶始终保持稳定增长,部分源于新的激酶靶点;催化受体同样持续增加。内源性肽以及免疫和细胞表面蛋白则在2010年后快速扩张。相比之下,GPCR新靶点的增加明显减速,提示较容易开发的经典GPCR可能正在接近饱和;离子通道、转运体和核受体的新靶点同样较少。
新靶点被验证后还会形成后续药物集群。例如EGFR于2002年由吉非替尼开启靶向开发,此后陆续出现更多小分子抑制剂和抗体。截至2024年,EGFR已有14种获批药物,VEGFR2则有13种。这说明现代药物创新同时由“发现新靶点”和“围绕已验证靶点持续迭代”两种机制推动。
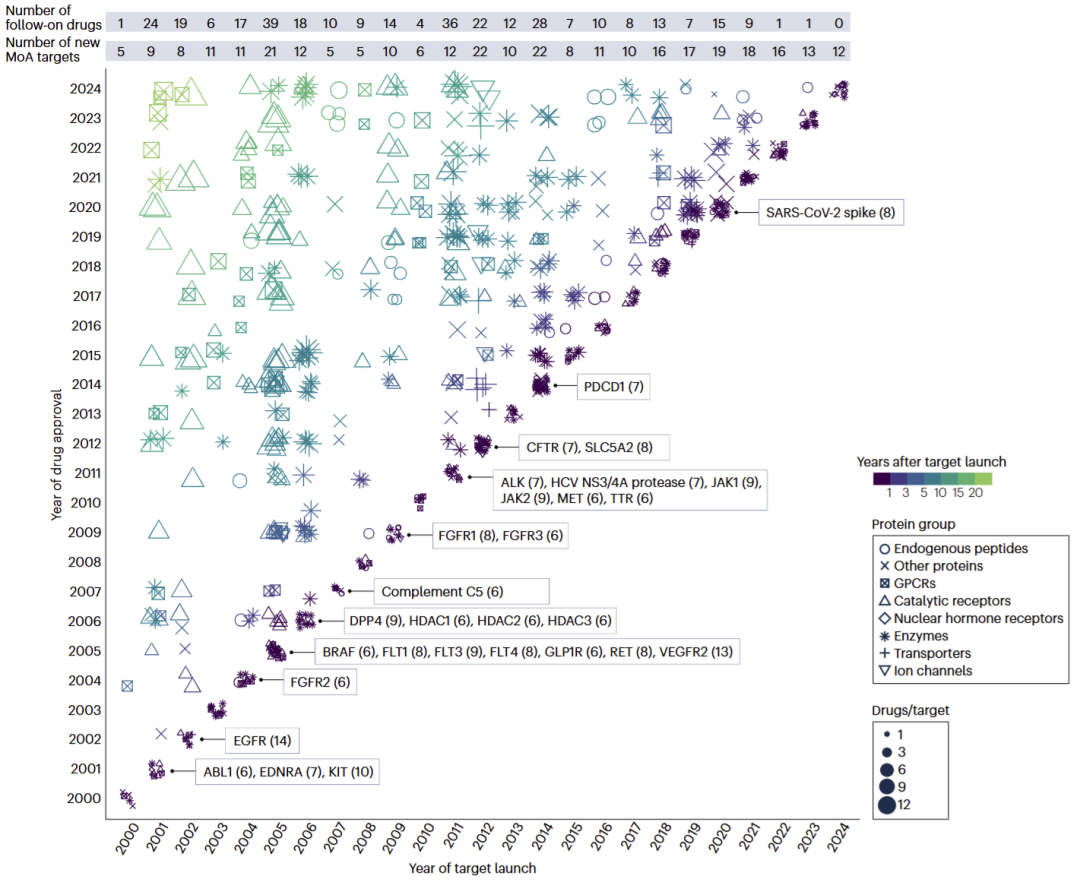
图4|2000—2024年新MoA靶点及后续药物开发。
生物制剂和RNA药物快速崛起
21世纪另一个显著变化是小分子药物在年度批准中的绝对主导地位逐渐减弱。生物制剂的比例持续提高,并在2023年达到与小分子接近的水平。尤其自2014年以来,单克隆抗体和抗体偶联药物通常占全部生物制剂批准数量的50%—70%。
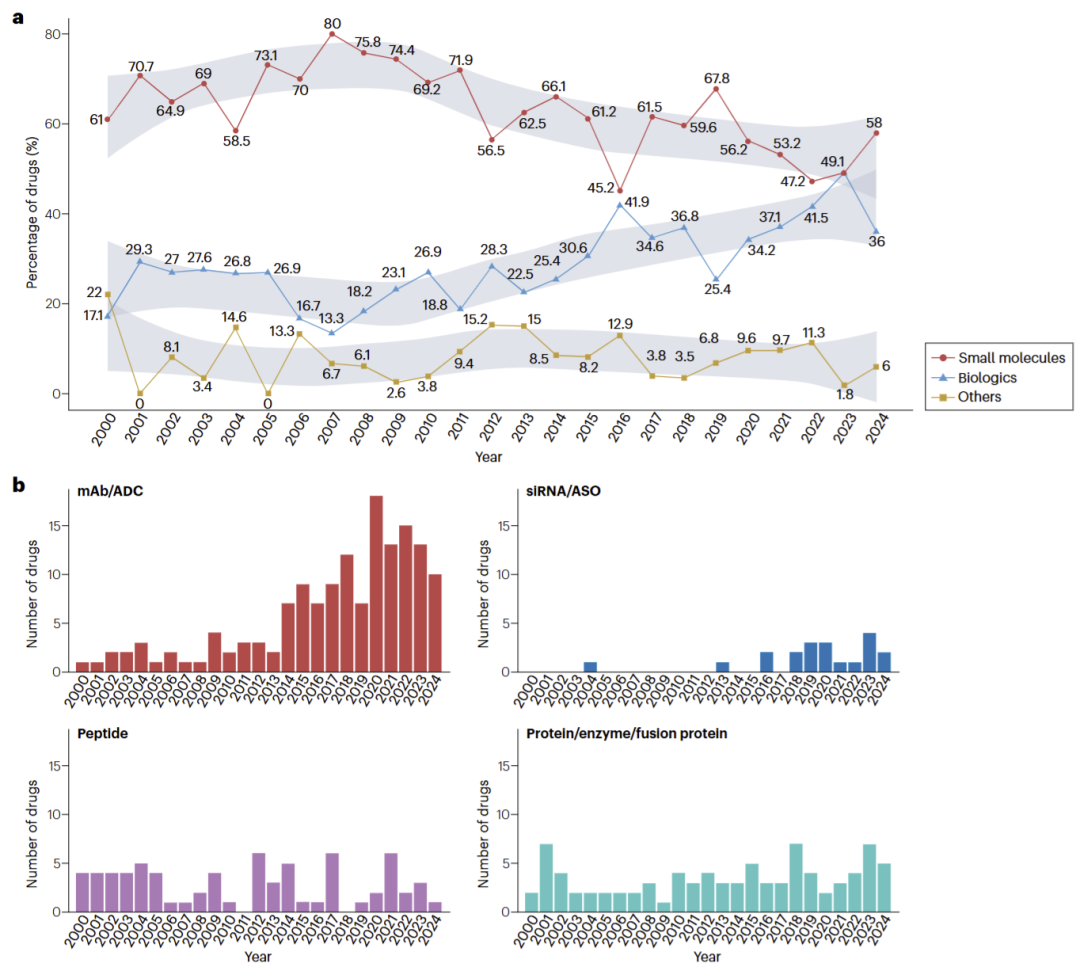
图5|2000—2024年获批药物形式及生物制剂亚型的变化。
寡核苷酸药物则进一步改变了“可成药性”的定义。siRNA能够通过序列特异性方式降解mRNA,反义寡核苷酸可以促进RNA降解、阻断翻译或调节剪接。因此,药物不再必须直接结合最终蛋白产物,而可以从基因表达层面对疾病机制进行干预,为此前难以通过小分子或抗体调控的靶点提供新的治疗路径。
治疗领域
研究人员进一步将1,526种药物映射到14个WHO ATC一级治疗类别,覆盖656个MoA靶点。抗肿瘤和免疫调节药物拥有最大的靶点空间,共涉及210个靶点和322种药物,其中酶、催化受体和其他蛋白占据主体。约70%的催化受体以及一半的内源性肽靶点被应用于这一领域,体现了生长因子和细胞因子信号在肿瘤及免疫疾病中的核心作用。
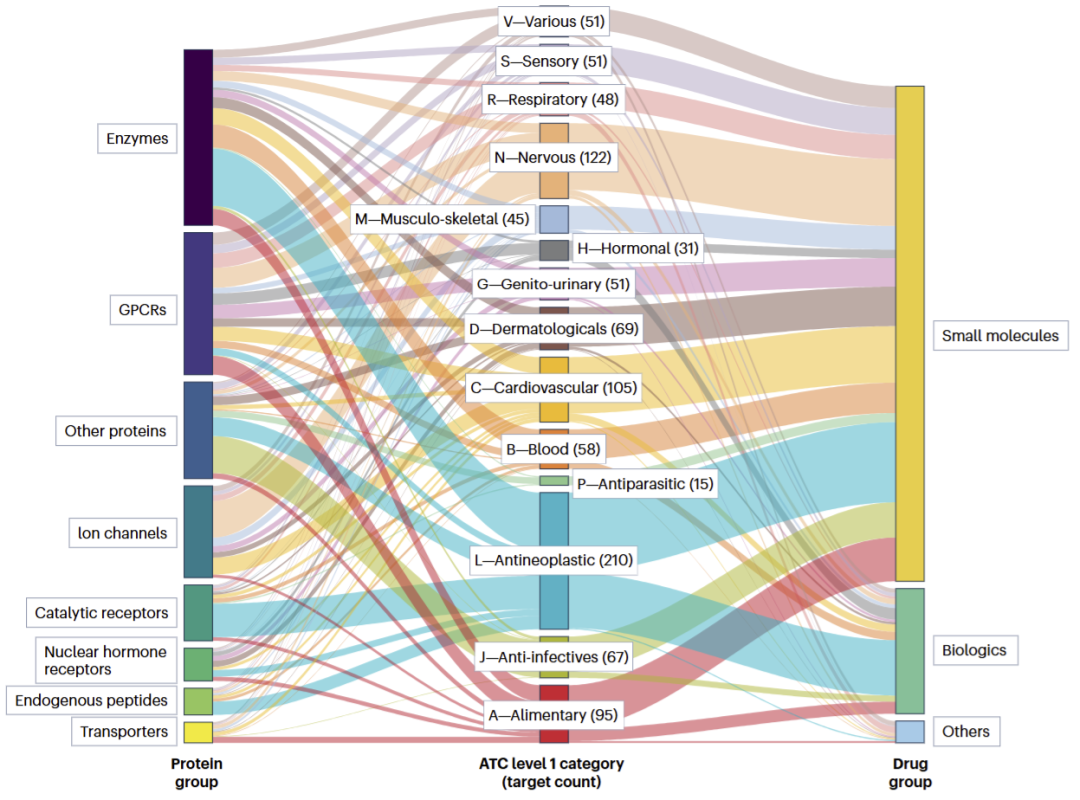
图6|不同治疗领域中的药物靶点类别分布。
神经系统疾病以122个靶点位居第二,260种相关药物中94%为小分子,靶点主要集中于离子通道和GPCR。心血管疾病涉及105个靶点和187种药物,GPCR、酶和离子通道均占重要位置。不同治疗领域的靶点组成由此反映了疾病机制与药物形式之间的匹配关系。
全球市场中的药物创新
药物靶点创新还表现出明显的地域差异。2000年以来,FDA批准了750种具有明确MoA靶点的药物,EMA为466种,PMDA为347种,而同时获得三者批准的药物仅占27%。在845种独特药物中,超过80%首先在美国获批。
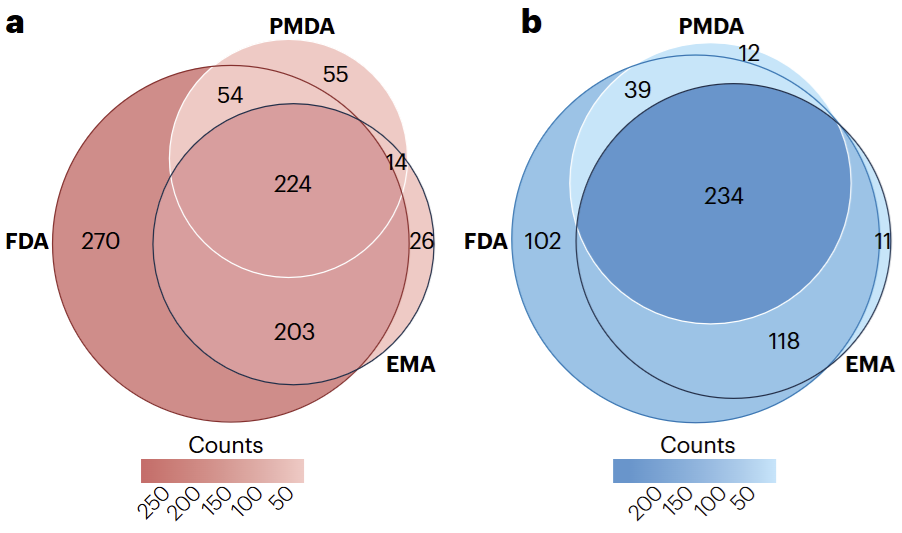
图7|2000年至2025年6月FDA、EMA和PMDA批准药物及其MoA靶点的重叠。
在2000年以来新增的312个MoA靶点中,78%首先通过FDA批准的药物得到临床验证,EMA和PMDA各占约11%。不过全球创新格局也正在发生变化。例如2019—2023年中国批准的新药数量快速增加,并出现了针对TNFRSF10A、TNFRSF10B、PPAR-δ和葡萄糖激酶等靶点的本土首批药物,显示新的药物创新中心正在逐步形成。
结论与展望
过去25年药物靶点格局最根本的变化,是“可成药性”边界不断向外扩张。20世纪药理学主要围绕酶、GPCR、离子通道和核受体展开,而现代药物发现已经扩展至催化受体、细胞表面蛋白、免疫检查点、细胞因子、内源性肽以及RNA等更加广泛的生物学空间。这一变化来自基因组学和结构生物学带来的靶点发现能力,也来自不同治疗形式提供的互补作用机制。
其中,生物制剂的崛起可能是最重要的变化之一。抗体特别适合调控细胞表面和分泌蛋白,小分子则继续在胞内酶、核受体、离子通道和转运体等靶点上保持独特优势;RNA药物构成第三条路径,可以通过序列特异性调节此前难以直接成药的蛋白及RNA。这意味着未来讨论一个靶点是否“可成药”,越来越不能脱离具体治疗形式。
细胞和基因治疗又进一步拓宽了这一边界。对于需要长期基因替代、组织特异性表达、基因编辑或者免疫细胞重定向的疾病,它们能够进入传统小分子、抗体甚至寡核苷酸难以覆盖的治疗空间。因此,未来的药物靶点概念可能进一步从“能够被化合物结合的蛋白”转变为“能够通过适当治疗形式实现疾病机制干预的生物学节点”。
与此同时,部分传统靶点家族的新靶点增长已经趋缓。这究竟意味着真正的生物学可成药空间正在接近边界,还是仅仅反映当前技术能力的限制,将决定下一阶段药物发现的发展方向。PROTAC、分子胶、宏环药物、肽–药物偶联物以及基于 CRISPR 的治疗策略,可能继续突破传统意义上的“不可成药”靶点。与此同时,人工智能辅助的靶点发现与验证,以及多组学数据的系统整合,有望提高疾病机制与候选靶点之间因果关系的识别效率,并进一步缩短首创新药从靶点发现到临床验证所需的时间。
尤其值得注意的是,新的治疗形式不仅意味着可以开发更多靶点,也在改变“药物—靶点”关系本身。传统小分子通常依赖占据蛋白质上的特定结合口袋,通过抑制或激活蛋白功能产生药理作用;而靶向蛋白降解剂可以通过诱导目标蛋白进入细胞降解体系实现功能清除,分子胶能够重新组织蛋白之间的相互作用,RNA药物可以在蛋白产生之前干预基因表达,细胞和基因治疗则能够直接补充、替换或编辑疾病相关基因。因此,未来靶点的可成药性将越来越取决于是否存在与其生物学特征相匹配的治疗形式,而不是单纯取决于蛋白表面是否存在适合传统小分子结合的口袋。
这一趋势在细胞和基因治疗中表现得尤其明显。研究人员在正文主体分析之外列出了14个由细胞或基因治疗独有覆盖的靶点。这些靶点之所以需要新的治疗形式,主要存在三种机制原因。第一类是基因补充或替代,即向患者提供功能正常的基因,以纠正单基因疾病中的功能缺失。例如部分溶酶体、过氧化物酶体、视网膜或造血系统相关蛋白需要在特定细胞或亚细胞区域持续表达,传统系统性药物难以达到这一目的。第二类是基因编辑,例如通过CRISPR–Cas9破坏胎儿血红蛋白的转录抑制因子,从而治疗镰状细胞病。第三类则利用疾病相关蛋白作为免疫识别抗原,或者通过载体在局部持续表达具有治疗作用的细胞因子。
这些案例共同说明,一些所谓“不可成药”靶点实际上并非生物学上无法干预,而只是超出了既有药物形式的能力范围。例如部分靶点位于细胞内部,抗体无法进入;部分蛋白位于血–视网膜屏障、耳蜗或中枢神经系统等特殊解剖区域,系统给药难以达到有效浓度;还有一些疾病需要持续或特定细胞谱系中的蛋白表达,短效小分子或寡核苷酸难以实现。细胞和基因治疗由此创造了传统药物形式无法覆盖的独特治疗空间。
从药物开发速度来看,不同治疗形式也呈现出明显差异。以化合物公开注册至首次批准的时间估算,生物制剂的中位开发时间约为6年,而小分子约为11年。对于单克隆抗体、RNA药物和替代蛋白等生物制剂,大量候选药物在公开后的5–6年内即可获得批准;肽类药物的开发周期则相对较长,与小分子更加接近。不过,这些时间差异也受到候选药物公开时间和不同药物形式信息披露方式的影响,不能简单解释为某一种治疗形式本身具有更高的研发效率。
对于真正引入全新MoA靶点的首创新药,研发周期并没有因为治疗形式改变而大幅缩短。研究人员分析发现,这类药物从首次公开到监管批准平均仍需要约10年,80%能够在15年内完成。这反映出首创新药面临的核心困难不仅是找到一个能够作用于靶点的分子,还必须从头证明靶点生物学与疾病之间的联系,并进一步在临床上验证干预这一靶点确实能够给患者带来治疗获益。
因此,未来人工智能和多组学技术的重要价值之一,可能并不仅仅是更快地产生候选分子,而是改善这一更上游的靶点识别和验证过程。通过整合遗传学、转录组学、蛋白质组学、疾病表型以及药理学信息,研究人员希望更准确地区分具有因果意义的疾病驱动因素与仅仅伴随疾病发生变化的生物标志物。如果这种能力能够与结构预测、虚拟筛选以及新型治疗形式相结合,就可能缩短首创新药目前约10年的开发时间,并提高进入临床阶段后成功验证靶点的概率。原综述将AI驱动的靶点发现和多组学整合明确列为下一阶段药物靶点演化的重要方向。
另一个重要趋势是,不同治疗形式之间并不是相互取代,而是形成越来越明显的互补关系。小分子具有良好的细胞通透性,在胞内酶、核受体、离子通道和转运体等靶点上仍然具有不可替代的优势;抗体和其他蛋白质药物能够高选择性识别细胞表面和分泌蛋白;RNA治疗能够从转录后层面实现序列特异性调节;细胞和基因治疗则进一步解决长期表达、基因缺失和特定组织递送等问题。现代药物发现因此正在从“寻找更多适合现有药物的靶点”,转向“针对疾病靶点选择甚至创造最合适的治疗形式”。
这种变化也重新定义了药物靶点空间的边界。过去,一个蛋白缺乏明显小分子结合口袋时往往会被视为不可成药;如今,对同一个靶点可以考虑小分子抑制、抗体阻断、靶向降解、RNA沉默、蛋白替代甚至基因编辑。因此,“druggability”逐渐从靶点本身的静态属性转变为靶点生物学、治疗形式、递送技术和疾病场景共同决定的动态属性。这也是过去25年药物靶点数量和类型不断扩张背后的重要逻辑。
不过,现有数据同样显示这种扩张并非无限进行。GPCR、离子通道和核受体等传统靶点家族的新靶点增长已经趋于平台期。一种解释是其中容易被药物调控、同时又具有明确疾病价值的成员已经得到较充分开发;另一种可能是当前药物形式和技术仍不足以有效干预剩余成员。因此,未来靶点增长是否能够继续,很大程度上取决于新的治疗形式能否突破现有技术边界。
从整个药物发现生态来看,过去25年的变化已经表现出从相对单一的“小分子—经典蛋白靶点”体系向多治疗形式并存的精准干预体系转变。药物数量增加固然重要,但更深层的变化在于药物能够干预的生物学空间正在扩大。新的靶点类别、新型药物形式以及更加精确的作用机制共同推动药物发现从传统受体和酶药理学进入更加多样化的阶段。
未来的关键问题将不再只是“还有多少新的药物靶点”,而是如何利用新的技术真正把这些潜在靶点转化为安全、有效且可递送的治疗方案。靶向蛋白降解、分子胶、宏环药物、肽–药物偶联物、RNA治疗和基因编辑等技术将继续扩大可干预的生物学空间;人工智能和多组学则可能提高靶点发现、优先级排序和验证效率。但随着靶点和治疗形式不断复杂化,药物递送、安全性、患者分层以及脱靶效应也将成为越来越重要的限制因素。
最终,研究人员描绘的是一个持续扩张但也不断重新定义自身边界的药物靶点生态。过去认为“不可成药”的靶点正在随着治疗技术的发展转变为可以干预的对象,而已有靶点也可以通过新的治疗形式获得新的药理机制。随着结构—活性关系、脱靶效应和毒理学数据不断积累,并与经过验证的人工智能方法相结合,未来药物设计有望进一步提高精确性和安全性,并将不断扩展的靶点空间转化为针对复杂疾病和未满足临床需求的新型治疗策略。
整理 | DrugOne团队
参考资料
Halip, L., Avram, S., Overington, J.P. et al. The evolving landscape of drug targets. Nat Rev Drug Discov (2026).
https://doi.org/10.1038/s41573-026-01530-3
内容为【DrugOne】公众号原创|转载请注明来源
内容中包含的图片若涉及版权问题,请及时与我们联系删除


评论
沙发等你来抢