

分子动力学模拟试图回答一个问题:当一群原子按照物理规律运动时,分子的能量和受力如何变化?无论是研究配体结合、蛋白构象变化,还是预测小分子的稳定构象,都需要力场快速而准确地描述原子之间的相互作用。力场的质量,直接决定了模拟得到的是接近真实的分子运动,还是一条看似平稳却物理失真的轨迹。
传统分子力学力场以键长、键角、二面角、静电和范德华作用等解析函数描述体系,计算速度快、物理含义明确,也能够用于训练数据之外的分子。但它们依赖固定函数形式和人工参数化,对氢键、色散及环境相关的非共价作用往往描述不足。神经网络力场则可以直接从量子化学数据中学习复杂能量面,在训练分布内接近量子化学精度,却可能在陌生分子和未见构象上失效,计算成本也明显高于经典力场。
如何兼顾物理可靠性、预测精度和跨分子泛化,一直是机器学习力场面临的核心矛盾。2026年6月,中科院上海药物所、上海科技大学、浙江大学等团队在《Nature Communications》上发表文章,题为“Deep residual learning for molecular force fields”。作者提出ResFF(Residual Learning Force Field),解析分子力学提供稳定基线,再由等变图神经网络学习基线与量子化学结果之间的剩余误差,试图用分工协作的方式建立更平衡的分子力场。
ResFF代码仓库:
https://github.com/Ameki0/ResFF
ResFF方法
ResFF包含两个相互配合的模块。分子力学模块保留成熟的解析共价项,用二维图神经网络根据分子拓扑生成键伸缩、键角弯曲、正常与非正常二面角参数。由于共价相互作用通常构成分子内能量的主体,而且可以用清晰的物理形式稳定表示,这一模块相当于为模型提供一张不容易崩塌的基础能量面。残差模块则采用等变神经网络,根据原子类型、距离和三维几何环境学习量子化学能量与分子力学基线之间的差异。它重点修正解析共价项未能充分表达的、与局部环境相关的复杂作用。总能量等于两个模块输出之和,原子力则由总能量对坐标的负梯度得到。
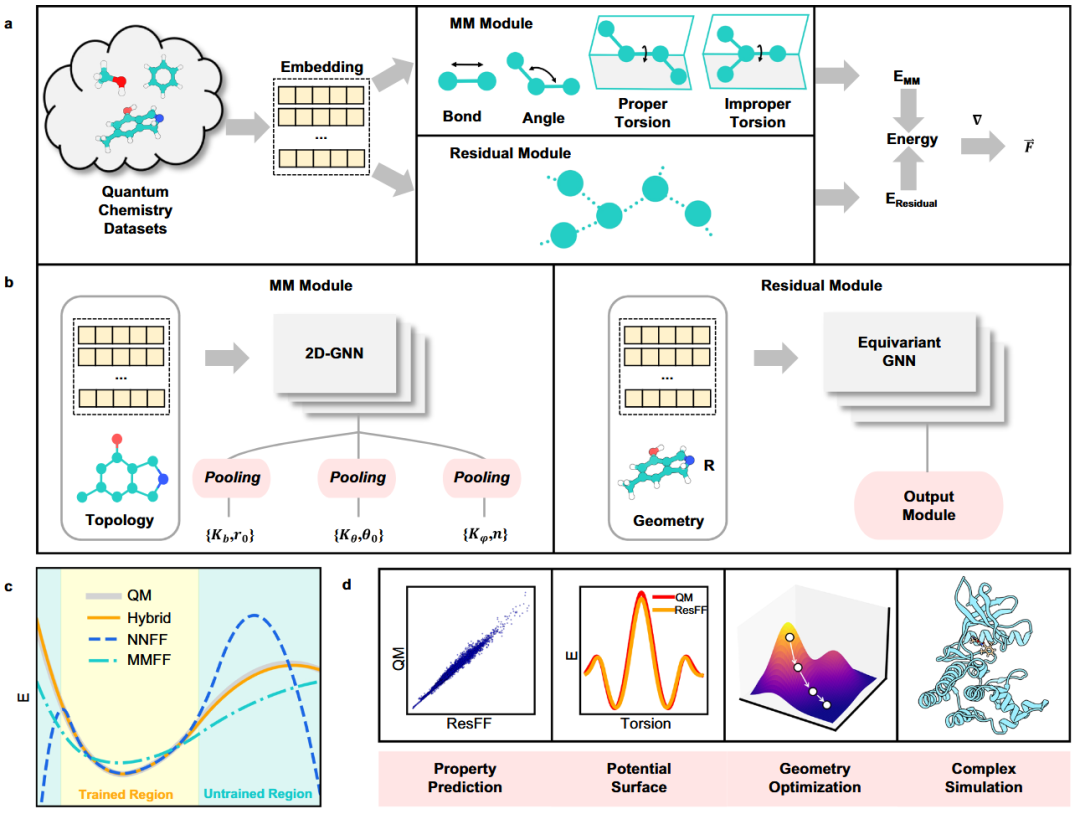
图1|ResFF架构
这一思路与计算机视觉中的ResNet相似:基础模块承担恒等映射式的稳定信息传递,神经网络不必从头学习完整物理世界,而是专注于纠正剩余误差。它也不同于将一个固定经典力场作为基线的常规Δ-learning。ResFF采用三阶段训练:先优化分子力学共价项,再固定该部分、训练残差网络,最后联合微调全部参数。这样,解析项与神经网络可以共同调整,而不是让残差模块被一个不可改变的基线限制。不过,论文也特别澄清,ResFF的残差项不应被理解为严格分离出来的静电、色散或其他具体非共价能量。它本质上是在有限截断范围内学习的、环境依赖的局部修正,主要改善接近平衡结构时的能量精度。换言之,它保留了物理启发的骨架,但残差仍是数据驱动的有效表示。
在未见分子上检验外推
许多神经网络力场基准会把同一分子的不同构象随机分到训练集和测试集。这样的测试可以衡量模型对已知分子能量面的插值能力,却不能充分说明它遇到新化学结构时是否可靠。ResFF在Gen2-Optimization和DES370K上采用按分子划分的训练、验证和测试集,确保测试分子没有出现在训练过程中。Gen2-Optimization包含约20万种药物样分子,用于考察分子内相对能量。ResFF在测试集上的平均绝对误差为1.16 kcal/mol,Pearson相关系数为0.893,优于OpenFF、GAFF、Espaloma-0.3以及本研究设定下的NequIP和MACE-OFF(S)。其中NequIP虽然针对该数据训练,平均绝对误差仍达到4.66 kcal/mol,显示纯神经网络在分子级外推设置下可能明显过拟合。
DES370K包含约30万条简单分子二聚体数据,用于评估非共价相互作用。ResFF取得1.36 kcal/mol的均方根误差、0.90 kcal/mol的平均绝对误差和0.987的相关系数,同样位居比较方法前列。经典力场在陌生体系上保持了一定稳定性,但精度较低;神经网络方法精度有所提高,却仍受训练分子覆盖范围影响。ResFF的优势正来自两者的互补:解析项提供可外推的物理基线,残差网络补偿传统函数难以表达的细微作用。
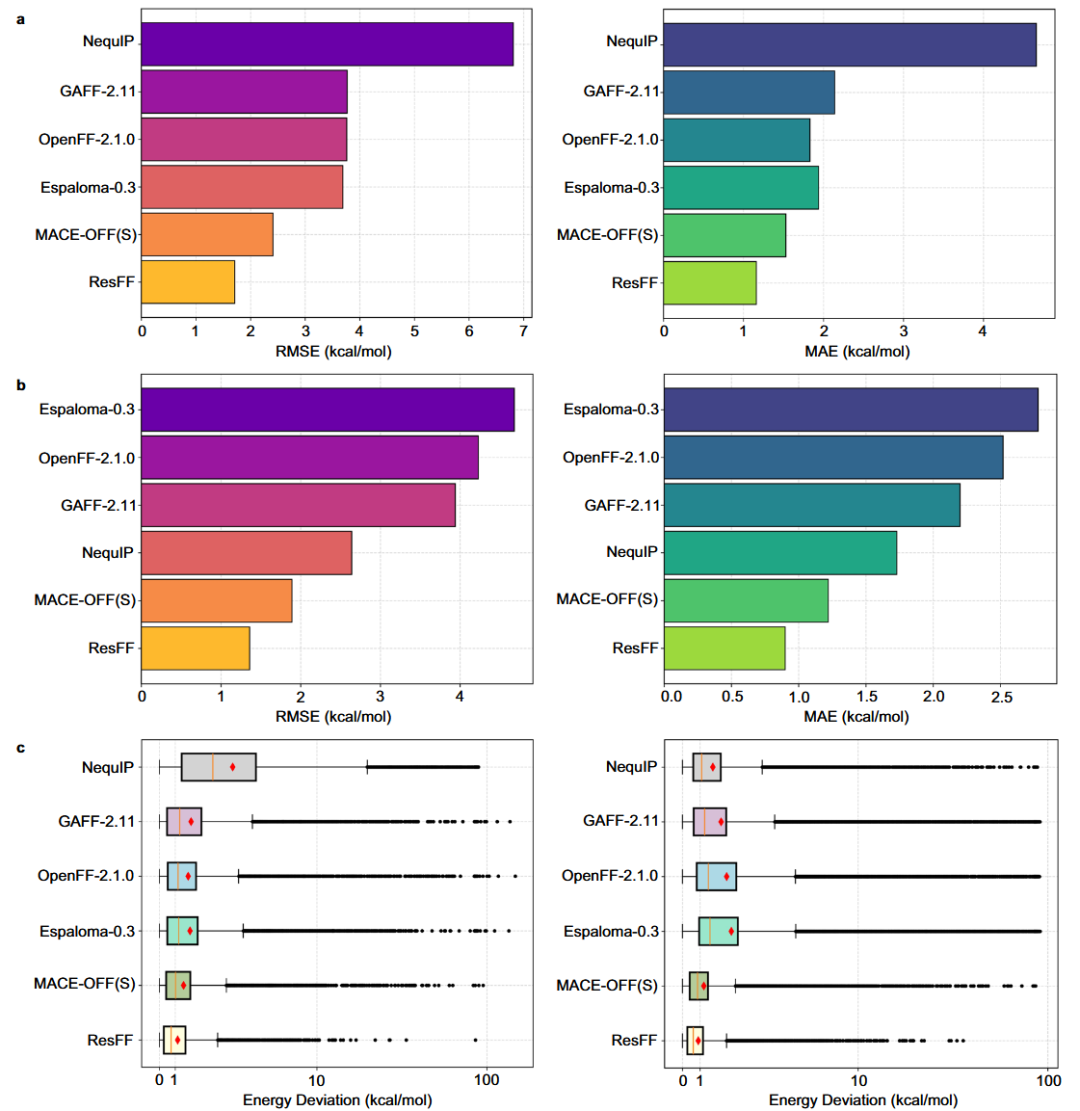
图2|未见分子上的能量预测
从扭转势能到分子间作用,检查能量面的细节
对药物分子而言,二面角旋转决定了可访问构象,也影响配体进入口袋时需要的构象能代价。研究团队在TorsionNet-500和Torsion Scan两个基准上重新计算统一量子化学参考值。ResFF的平均绝对误差分别为0.45和0.50 kcal/mol,明显优于多种经典力场和部分机器学习方法,但仍略逊于规模相近的MACE-OFF(S),后者分别达到0.34和0.28 kcal/mol。在更影响构象采样的低能区域,ResFF对量子化学全局最低点的识别率为83.0%,接近MACE-OFF(S)的85.6%;最低点附近四个构象的能量误差为0.29 kcal/mol,也低于室温热能约0.6 kcal/mol。结果说明,ResFF追求的并不是每个基准上的绝对最高精度,而是在精度、外推与模型规模之间取得平衡。
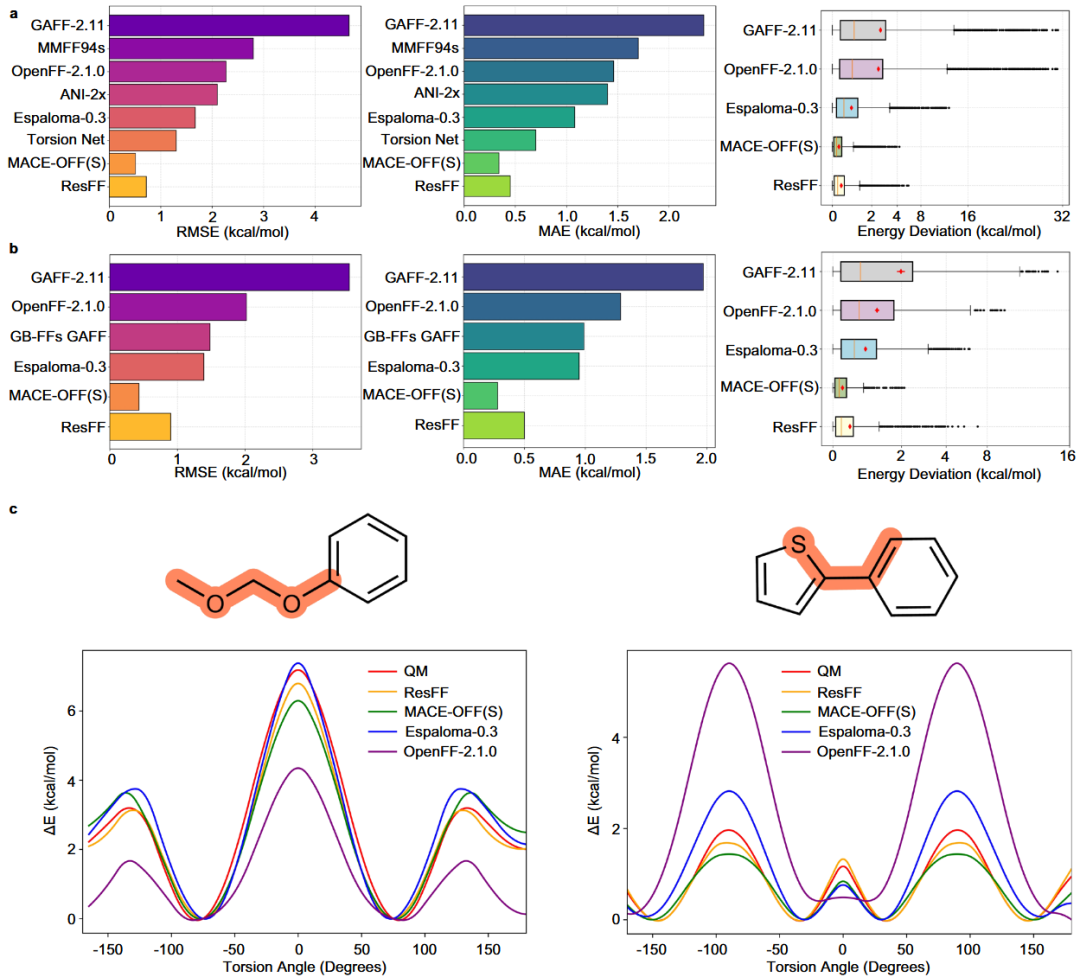
图3|扭转势能预测
在包含528个二聚体构型的S66×8基准上,ResFF对分子间相互作用能的均方根误差为0.55 kcal/mol,为论文比较方法中的最佳结果。它在氢键、色散和混合相互作用的近中程范围内保持了较好的能量曲线,但研究也观察到,局部消息传递模型在单体距离继续拉大时精度会下降。扩大网络感受野,或显式加入长程静电与色散项,能够进一步改善结果。这说明“解析物理基线+局部残差”是一种有效选择,却没有消除机器学习势能对作用范围的依赖。
团队还在包含73,301种药物样分子的OpenFF Industry Benchmark上检查几何优化。对于与SPICE训练集相似度较低的分子,ResFF获得最低的相对构象能误差;当分子包含20个以上可旋转键时,它仍能保持较低的结构偏差和能量误差。相比只在熟悉化学空间内取得高精度,这种对低相似度、高柔性分子的稳健性更接近药物研发中的实际需求。
从小肽到蛋白—配体复合物
力场不仅要预测静态能量,还必须在连续积分中产生稳定、合理的轨迹。ResFF首先对四肽AcAla3NMe进行1纳秒增强采样,得到多脯氨酸II型、β-折叠、左右手α螺旋和γ-turn等多个自由能极小区域。随后,完全伸展的15残基聚丙氨酸在模拟约100皮秒后形成稳定α螺旋,折叠过程中出现螺旋成核和氢键网络建立。
对于一个包含848个原子的环肽八聚体组装,500皮秒模拟后体系保持管状结构,平均环间距为4.85 Å,接近实验报道的4.73 Å。团队还对Tyk2蛋白—配体复合物进行了500皮秒显式溶剂模拟,其中配体内部能量由ResFF描述,蛋白、溶剂等其余部分仍使用传统力场。不同方法均表现出稳定的配体RMSD、温度和势能变化,未出现明显失败。
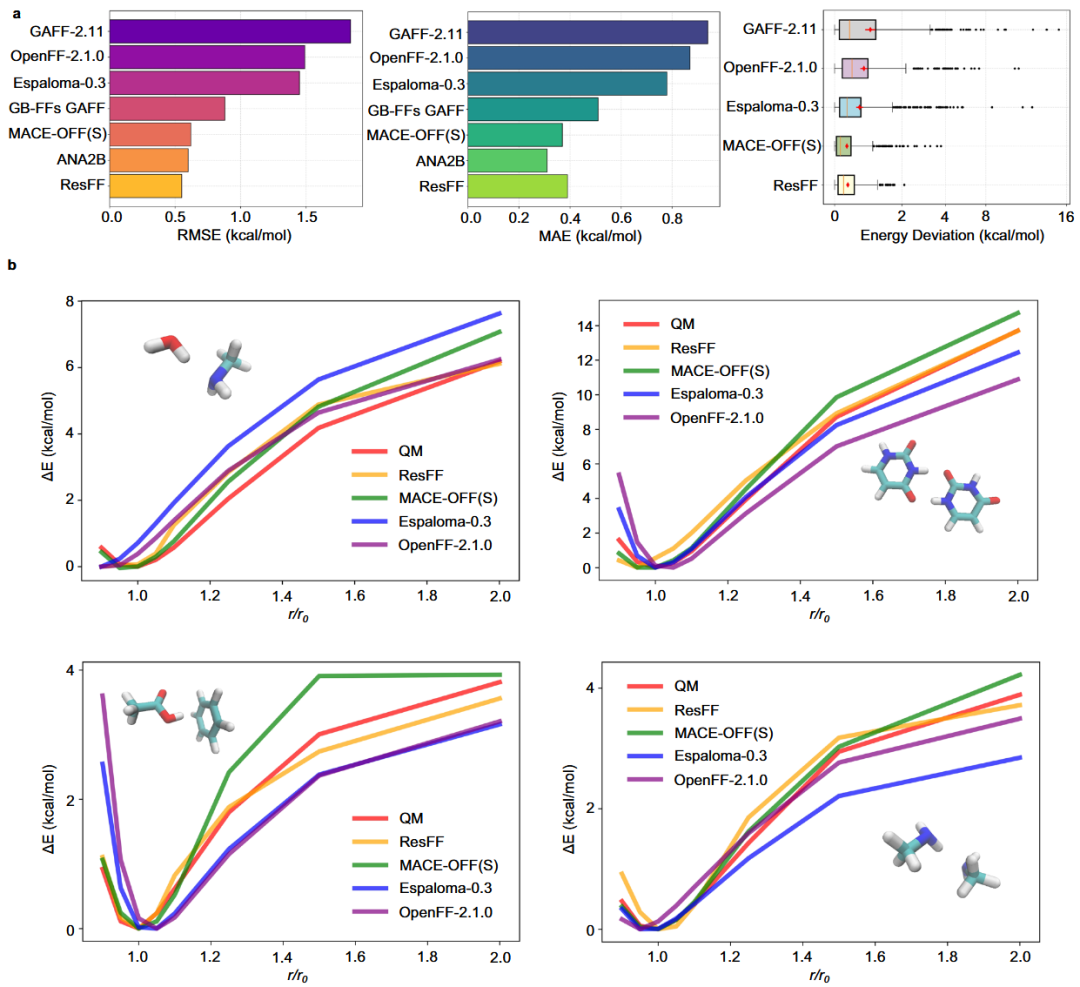
图4|多尺度分子动力学验证
计算效率方面,ResFF的残差网络约有32万个参数。在80 GB A100 GPU上,小体系模拟速度约为每天500万步;对约1000个原子的蛋白体系,吞吐量约为每天250万步,与MACE-OFF(S)相近,但仍远慢于OpenFF、GAFF等传统力场。
总结
ResFF证明了一条具有现实意义的路线:把可靠的解析结构保留下来,让模型集中学习传统力场最难描述的部分。这样的分工降低了学习难度,也为陌生分子上的稳定性提供了基础。它在相对能量、扭转势能、分子间作用、几何优化和短时分子动力学中的一致表现,说明残差学习不只是提高单一基准分数,也可能成为通用机器学习力场的一种架构选择。
但ResFF距离生产级通用力场仍有明确边界。首先,传统共价函数本身会限制模型精度上限。其次,当前架构没有显式处理长程库仑作用和极化,对高电荷体系、过渡金属配合物、扩展生物聚合物、周期性液体及由长程作用主导的热力学性质,需要重新训练、任务微调或加入专门的长程模块。最后,将混合模型接入成熟分子动力学软件,用于炼金自由能计算等复杂流程,还需要大量工程工作。
参考链接:
Jiang, X., Chen, M., Zeng, C. et al. Deep residual learning for molecular force fields. Nat Commun 17, 8160 (2026).
https://doi.org/10.1038/s41467-026-74983-0
--------- End --------
内容中包含的图片若涉及版权问题,请及时与我们联系删除

评论
沙发等你来抢