

DRUGONE
组织并不是细胞的随机集合,而是由不同细胞群体及其分子状态在空间中共同构成的复杂生态系统。疾病发生和进展往往伴随这种组织空间结构的系统性改变。近年来,空间组学和多重成像技术使研究人员能够在单细胞分辨率下同时获得细胞位置和分子表达信息,但如何进一步将这些高维空间模式与患者预后、疾病进展等临床结局联系起来,仍然是空间生物学的重要挑战。
为解决这一问题,研究人员提出了 SpaCEy(Spatial Clinical Explainability),一种面向空间蛋白质组数据的可解释图神经网络框架。SpaCEy 将组织中的细胞表示为空间图中的节点,以单细胞蛋白质标志物表达作为节点特征,并根据细胞的空间邻近关系建立图连接,而不需要预先定义细胞类型或组织解剖区域。模型由此学习能够预测患者总体生存期和疾病进展的组织级表示。同时,SpaCEy 集成了解释模块,可从预测模型中识别对临床结局最具影响力的连续空间区域以及协同变化的蛋白质标志物。
在肺腺癌空间蛋白质组数据中,SpaCEy 识别出了与疾病进展相关的肿瘤、血管和免疫微环境模式;在多个乳腺癌队列中,模型不仅能够依据空间组织特征对患者总体生存进行分层,还能够在既有临床分型内部进一步发现具有不同预后的患者亚群。与非空间生存分析模型相比,SpaCEy 在两个乳腺癌数据集中均获得更高的预测性能,说明细胞之间的空间关系为临床结局预测提供了传统聚合特征无法保留的信息。总体而言,SpaCEy 为从空间组学数据中同时获得临床预测与组织结构解释提供了一种统一框架。
细胞在组织中的空间位置与其功能密切相关。肿瘤细胞、免疫细胞、成纤维细胞和血管细胞之间形成的局部结构,可以反映免疫浸润、免疫抑制、缺氧、肿瘤侵袭以及治疗反应等生物过程。随着空间蛋白质组和空间转录组技术的发展,研究人员已经能够在组织切片中描绘数十万乃至数百万个细胞,并同时测量每个细胞的分子状态。由此产生的关键问题已经从“哪些细胞存在”逐渐转向“这些细胞如何在空间中组织,以及这种组织方式是否与患者结局相关”。
传统生存分析方法通常将一个组织样本压缩为若干整体特征,再利用支持向量机、随机森林、梯度提升或 Cox 模型预测生存风险。这类方法能够处理高维分子数据,却会在聚合过程中丢失细胞之间的空间关系。近年来出现的空间图神经网络能够直接建模细胞邻接结构,但很多方法依赖预定义的细胞类型、局部聚类或组织区域,并且模型解释通常停留在低维嵌入或单细胞重要性得分层面,难以回答临床研究中更直接的问题:究竟是组织中的哪些连续区域推动了模型预测,这些区域具有怎样的分子特征?
SpaCEy 的核心思想因此不是简单提高预测准确率,而是同时连接三个层次:单细胞分子表达、组织空间结构和患者临床结局。模型训练阶段完全不依赖细胞类型和组织分区标签,而是在预测结束后再利用这些注释解释模型发现的空间模式,从而降低已有分类体系对新模式发现的限制。
方法
研究人员首先将空间蛋白质组图像转换为空间图。每个细胞对应一个节点,节点特征为测得的蛋白质标志物丰度,细胞之间通过 Delaunay 三角剖分建立空间连接,并去除过长的边,以减少不具备局部生物学意义的远距离连接。细胞类型和组织区室信息不作为模型输入,而仅保留用于后续解释。模型主体由图卷积层和全连接层组成,并支持多种图神经网络架构。对于疾病进展等分类任务,模型输出疾病状态;对于总体生存分析,则采用能够处理删失数据的生存学习目标。为了避免患者信息泄漏,同一患者的多个组织样本始终被分配至同一训练或测试折。
在可解释性方面,SpaCEy 基于训练完成的 GNN 构建解释模型,通过学习图中边和节点特征的重要性,寻找在保持原始预测结果的同时最具信息量的局部子图。研究人员进一步聚合节点周围多跳邻域的边重要性,将其转换为节点重要性,并由此识别连续、紧凑的组织区域。这样,模型不仅可以指出“哪些细胞重要”,还能够识别“哪些由相邻细胞共同形成的空间结构重要”。模型随后结合这些重要区域中的蛋白质表达、细胞类型组成以及潜在表示,对不同患者群体进行比较。
研究主要分析了三个空间蛋白质组数据集:416名肺腺癌患者的数据、JacksonFischer乳腺癌队列,以及包含405名患者的METABRIC成像队列;此外还使用结直肠癌 CODEX 数据评估跨批次稳定性。
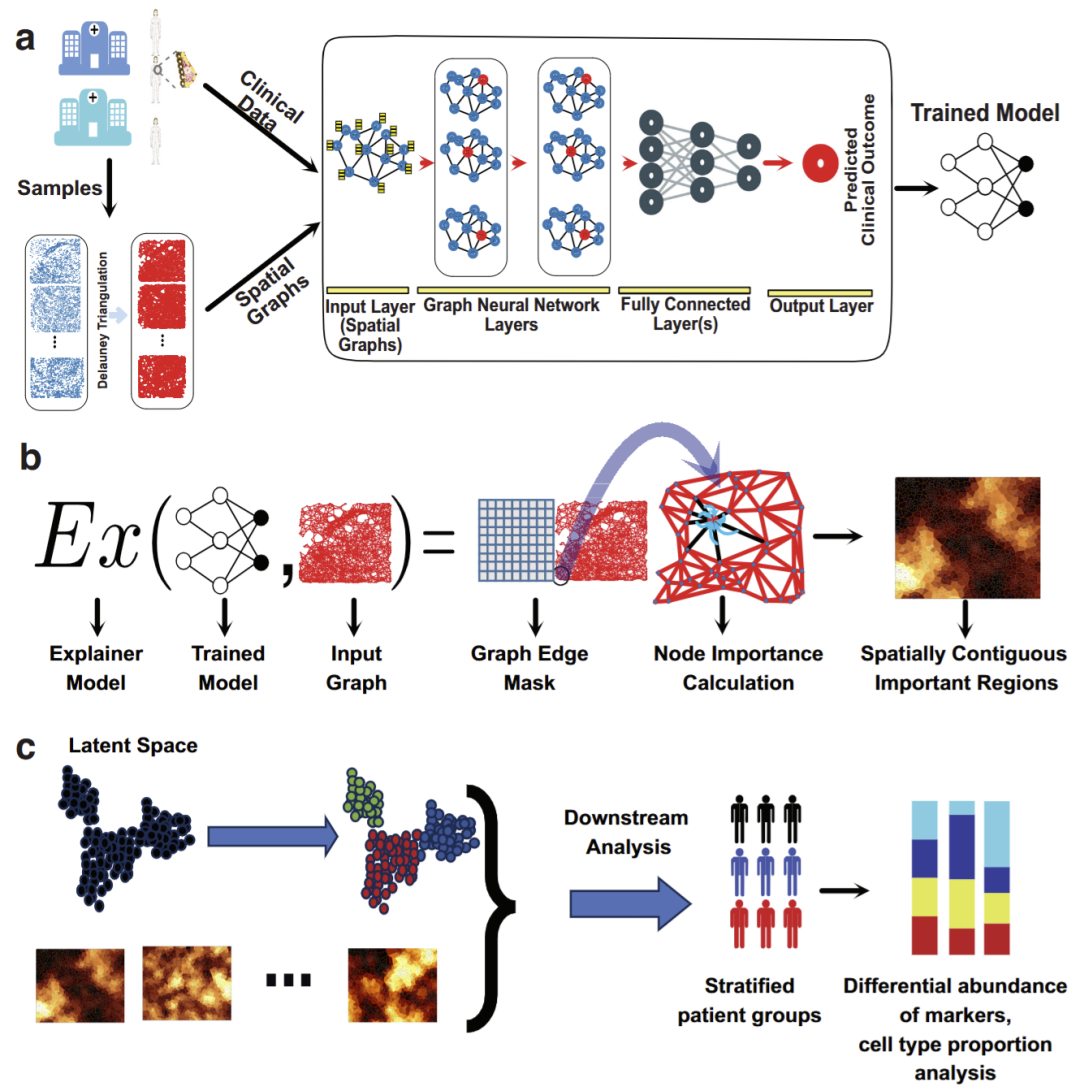
图1|SpaCEy模型架构及整体分析流程。
结果
SpaCEy识别与肺腺癌进展相关的空间细胞模式
研究人员首先在包含416名患者的肺腺癌数据集中预测疾病进展。SpaCEy 学习到的样本表示在低维空间中呈现与疾病进展相关的组织结构,并通过解释模块进一步定位模型关注的组织区域。疾病进展患者的重要区域中,FOXP3、CD163、Histone H3 和 DNA1 等信号相对较高,同时富集癌细胞、内皮细胞以及 CD163 阳性巨噬细胞;相比之下,未进展患者的重要区域中更多出现辅助性T细胞、细胞毒性T细胞和B细胞。
空间分析进一步显示,在未进展组的重要区域中,约49.9%的重要细胞毒性T细胞和40.9%的重要辅助性T细胞与癌细胞直接相邻,说明部分保护性免疫信号确实位于肿瘤附近。另一方面,进展组的重要区域中更常出现癌细胞与内皮细胞的局部邻接,同时还检测到此前未重点描述的 CD163 阴性巨噬细胞富集现象。
在与两种空间图模型的五折交叉验证比较中,SpaCEy 的平均准确率、F1 分数和 AUC 分别达到0.68、0.68和0.62,高于两个对照方法,表明其空间表示不仅具有解释能力,也能够支持疾病进展预测。
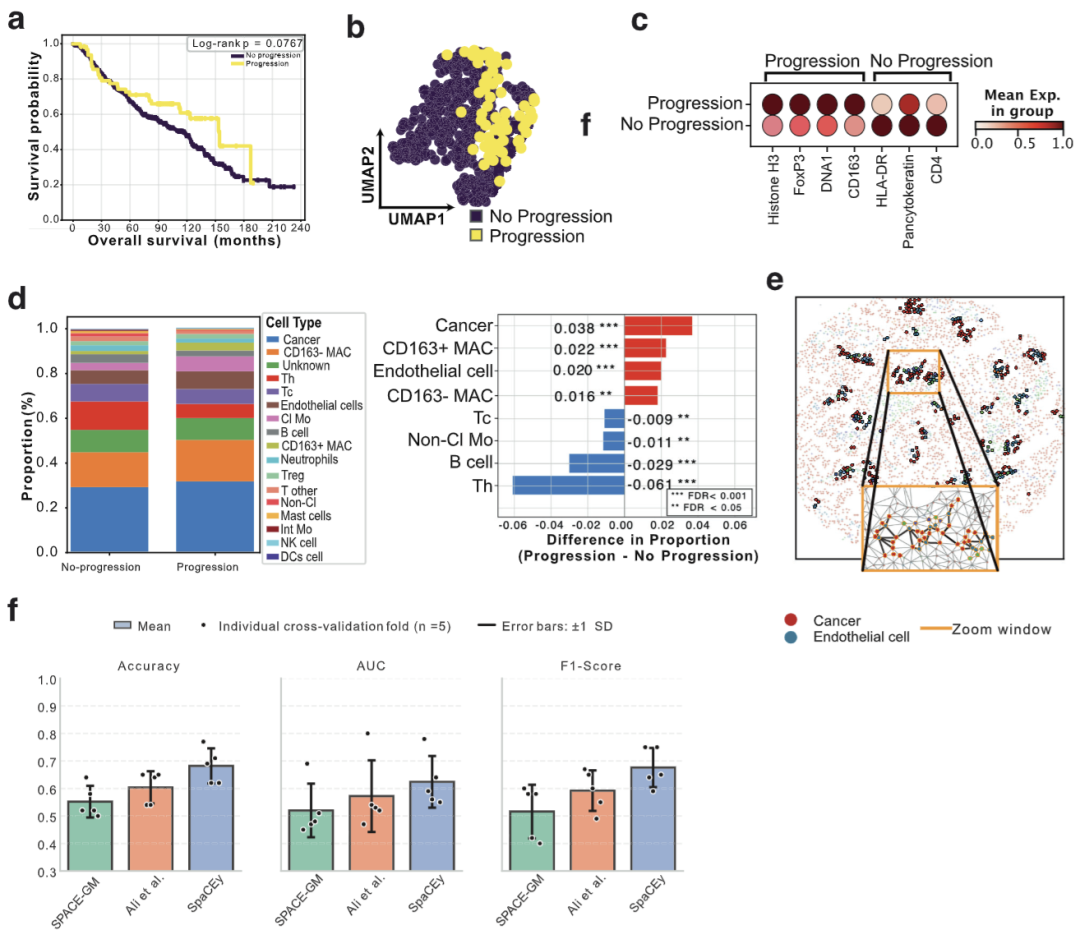
图2|肺腺癌中与疾病进展相关的空间、分子及细胞组成模式。
SpaCEy发现跨临床亚型的乳腺癌生存相关空间模式
在 JacksonFischer 乳腺癌数据集中,研究人员进一步将问题扩展到总体生存预测。SpaCEy 学习到的样本嵌入可被划分为三个患者群体,这些群体具有显著不同的生存分布,而且这种分层并不是由既有的 HR/HER2 临床分型直接定义。高生存群体中 HR+HER2+ 样本比例较高,而低生存群体中三阴性乳腺癌比例更高,但同一临床亚型的患者仍可以落入不同的 SpaCEy 分组,说明模型捕获了传统分类之外的组织异质性。
在低生存患者的重要空间区域中,Slug、Ki-67、CD3和c-Myc等蛋白信号增强。其中 Ki-67 和 c-Myc 对应高增殖状态,而 Slug 与侵袭相关的间质化状态有关。组织图像进一步表明,这些信号并非简单来自整个样本的平均表达升高,而是集中于模型识别的局部空间子图中。
细胞组成分析显示,高生存群体的重要区域中更多出现激素受体阳性细胞,而低生存群体则富集 p53/EGFR 阳性、缺氧、基底样和高增殖肿瘤细胞。SpaCEy 识别的重要节点约55.2%位于肿瘤区,29.3%位于间质,13.5%属于免疫区室,另有少量来自血管区域,说明模型所依赖的临床信号通常跨越多个组织区室,而不是单一细胞群。
研究人员随后专门分析 HR+HER2− 患者。即使这些患者属于相同临床亚型,SpaCEy 仍能将其分为具有不同生存特征的三个群体。低生存患者中仍可观察到 Slug、c-Myc、CD3 和 Fibronectin 等空间分子信号,提示模型能够揭示既有分型内部的进一步异质性。
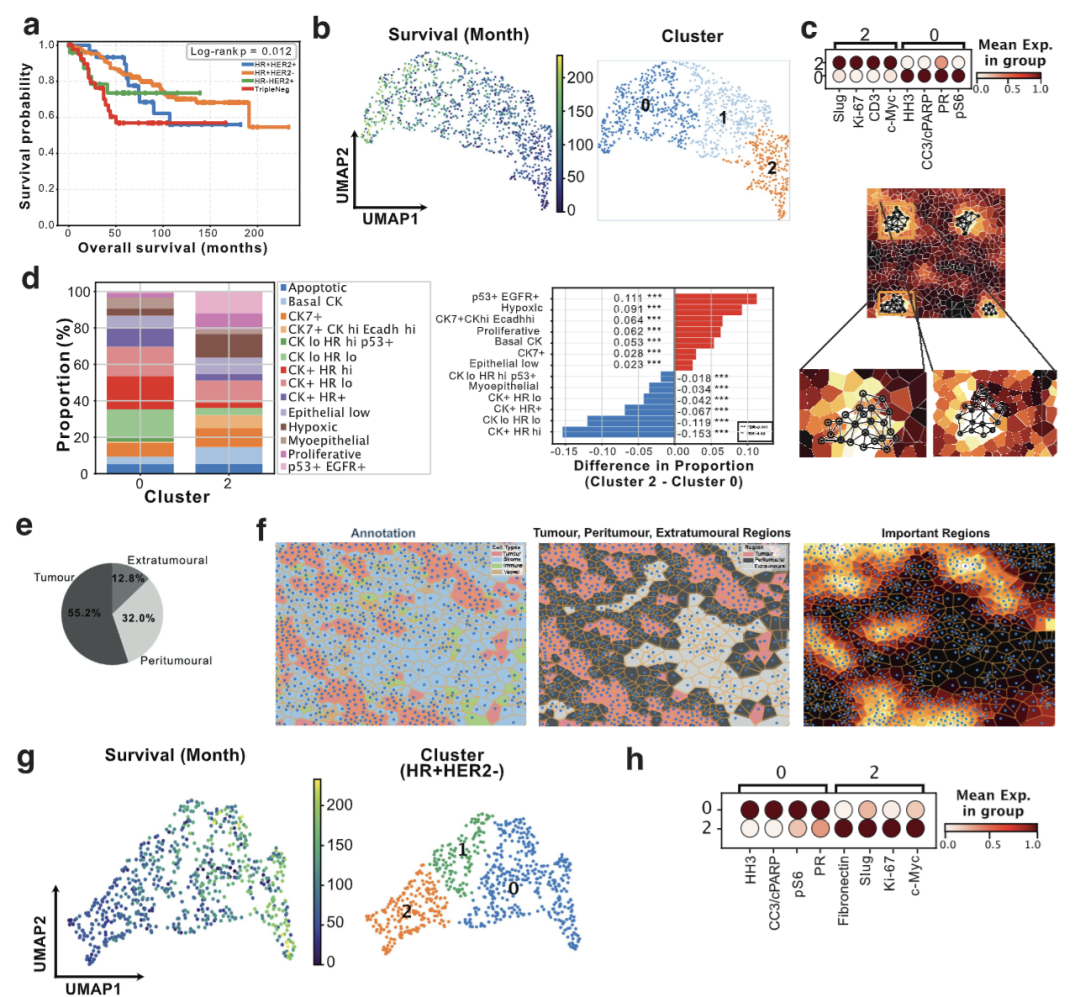
图3|JacksonFischer乳腺癌队列中与患者生存相关的空间组织模式及亚型内异质性。
独立METABRIC队列验证可重复的生存相关组织特征
为检验这些发现是否能够推广至另一乳腺癌队列,研究人员在 METABRIC 空间成像数据中重新训练 SpaCEy。样本嵌入同样形成与总体生存相关的分群,高生存群体中 HER2 和 CK8/18 信号相对较高,而低生存群体的重要区域则富集 Fibronectin、Vimentin、β-catenin 和 SMA。低生存患者还表现出更多缺氧、肌上皮/基底样细胞,以及成纤维细胞和肌成纤维细胞相关区域,提示基质重塑也是其组织特征的重要组成部分。
在 HR+HER2− 亚群中,低生存患者继续表现出 Fibronectin、β-catenin 和 CK19 的局部富集,而高生存患者的重要区域中 PR 表达更高。JacksonFischer 和 METABRIC 两个队列并非在所有蛋白标志物上完全一致,但都显示出肿瘤增殖、间质状态和细胞组成与患者生存之间的空间关联,说明 SpaCEy 能够同时捕获跨队列共享模式和队列特异性差异。
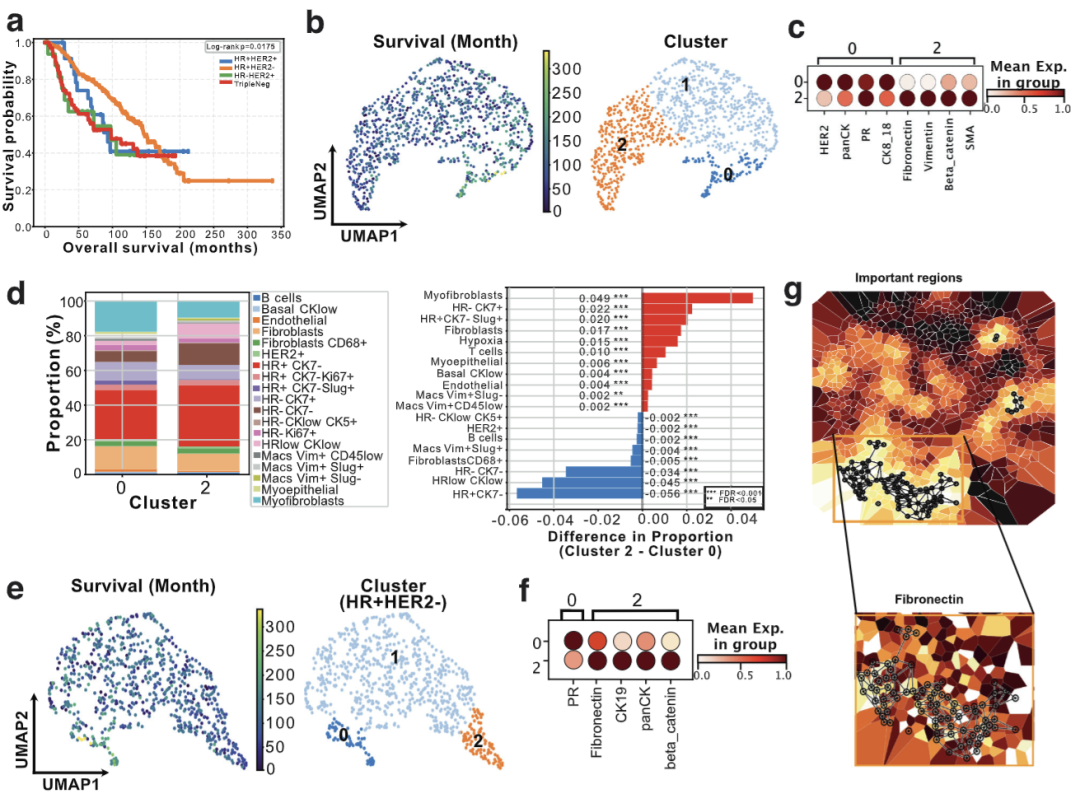
图4|METABRIC成像队列中可重复的生存相关空间和分子特征。
空间信息显著改善生存预测
研究人员进一步将 SpaCEy 与不使用空间结构的传统生存模型进行系统比较。对照方法包括生存支持向量机、随机生存森林、梯度提升生存分析和 Cox 比例风险模型,其输入为蛋白质表达或细胞类型组成的汇总特征。
在 JacksonFischer 数据集中,SpaCEy 的平均 C-index 为0.720±0.061,而最佳非空间模型为0.617±0.092;在 METABRIC 中,SpaCEy 达到0.688±0.038,最佳非空间模型为0.570±0.071。研究人员还训练了基于相同样本聚合特征的非空间多层感知机,但其嵌入无法在两个队列中形成显著的生存分层。结果说明,SpaCEy 的优势并不只是来自监督学习本身,而与显式保留细胞之间的空间邻接关系密切相关。
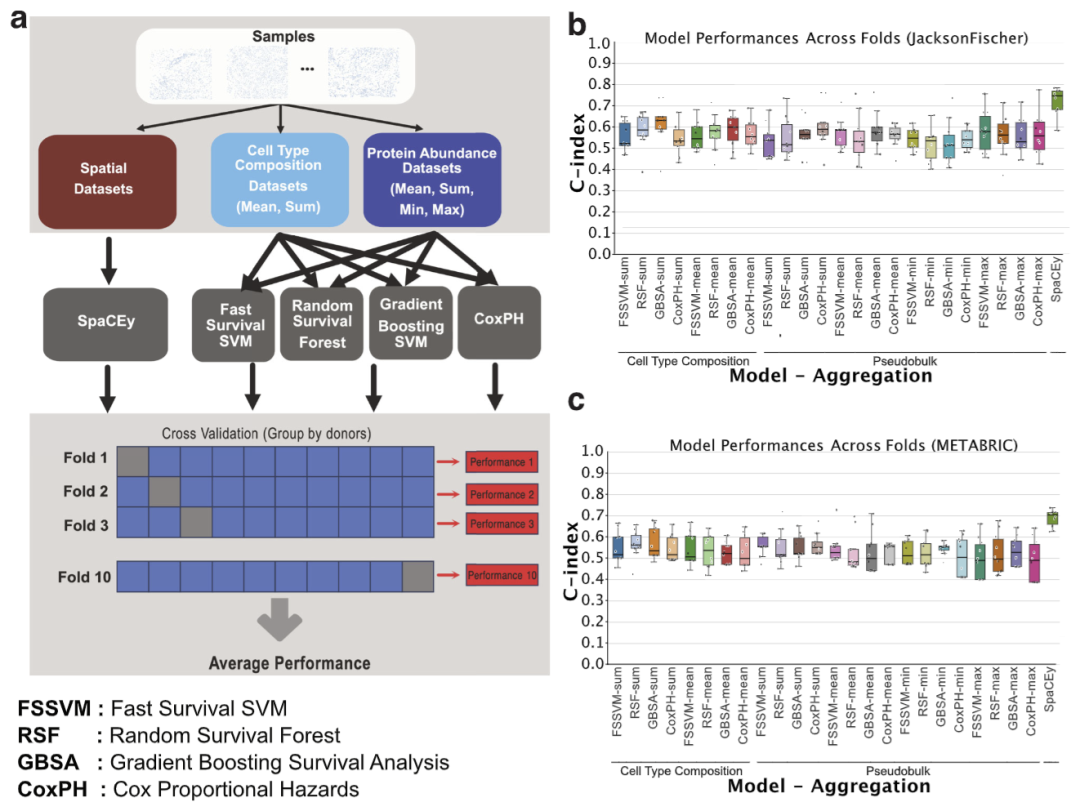
图5|SpaCEy与非空间生存预测方法的性能比较。
SpaCEy具有跨批次稳定性和大规模计算能力
在结直肠癌 CODEX 数据中,SpaCEy 被用于区分两种免疫表型。在患者完全独立的测试集中,模型获得0.846±0.026的AUPRC;当模型仅在一个技术批次上训练、再迁移至不同患者组成的另一批次时,AUPRC仍达到0.801±0.016。同时,其潜在表示几乎没有表现出明显的批次分离,提示模型学习到的结构并非主要由技术批次驱动。
计算性能测试进一步表明,SpaCEy 的训练时间随样本数量增加近似线性增长。在更接近全切片规模的模拟中,研究人员将单个样本规模扩展至100万个细胞,并通过图分块处理控制内存消耗。处理单个100万细胞样本约需7.42秒,在1500个此类样本的极端设置下,相当于每个训练轮次处理约15亿个细胞,峰值GPU内存仍保持在约1.06 GB。
消融实验也支持解释模块的有效性。删除模型识别的重要节点,对预测性能造成的下降持续大于删除同等数量的非重要节点;在具有已知空间真值的模拟数据中,解释器能够优先定位肿瘤内部的 CD8 空间模式,而不是位于间质中的 CD8 细胞。
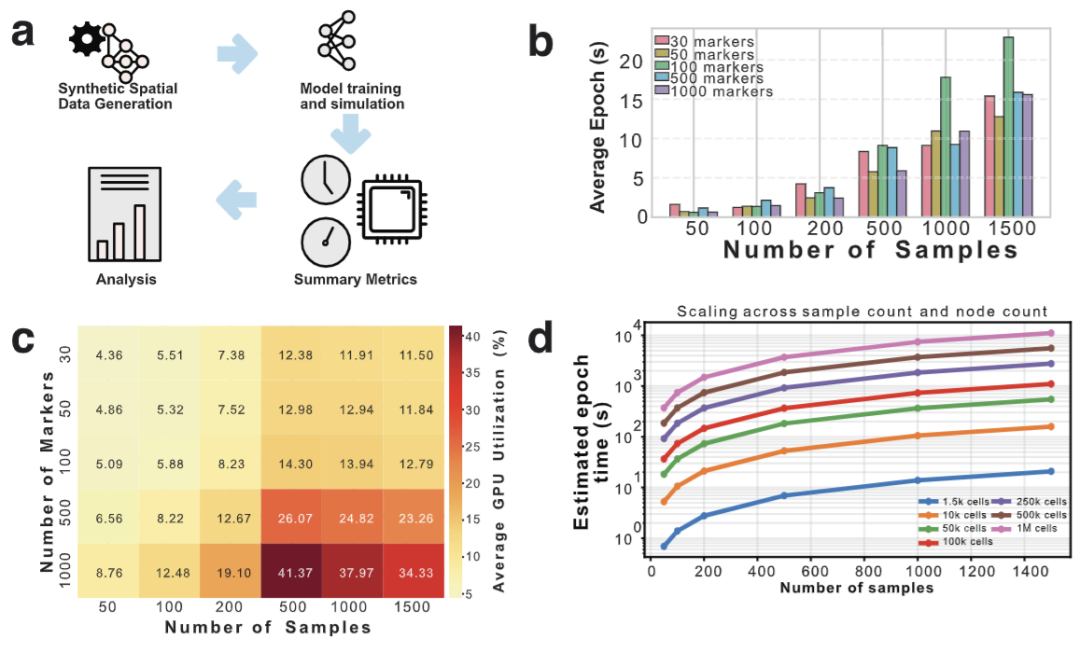
图6|SpaCEy的计算效率、规模扩展能力及资源消耗分析。
讨论
SpaCEy 的主要价值在于将“预测患者结局”和“解释组织结构”放在同一框架中完成。传统生存模型通常可以指出某些蛋白质与风险相关,但难以回答这些蛋白究竟出现在哪些细胞中,以及这些细胞是否形成了特定的空间组织结构;另一方面,一些空间图学习方法虽然能够学习复杂组织表示,却往往难以将预测进一步转换为清晰的局部生物学模式。SpaCEy 通过图神经网络和解释模块的结合,将高维空间蛋白质组信息压缩为患者级表示,同时重新定位到具体的连续组织区域和有限数量的关键分子标志物。
肺腺癌分析表明,疾病进展不仅与某一种免疫细胞比例相关,而与癌细胞、血管、巨噬细胞和T细胞共同形成的局部空间生态有关。乳腺癌分析则进一步说明,即使患者属于相同受体定义亚型,组织内部的空间结构仍能够对应显著不同的临床结局。这说明空间组学分析的价值可能不仅在于重新描述已有细胞类型,而在于识别传统临床分型之外的组织结构状态。
不过,SpaCEy 目前仍存在明确限制。研究主要集中于多重成像产生的单细胞空间蛋白质组数据,有限数量的蛋白标志物只能部分描述细胞状态;未来若扩展到空间转录组、代谢组和多模态数据,模型需要处理更大的图和更复杂的特征空间。模型解释的质量还依赖基础预测模型本身,因此对于预测能力有限的数据集,重要性区域也需要谨慎解读。此外,SpaCEy 所识别的是与模型预测相关的空间模式,而不是疾病结局的因果决定因素,因而不能简单将重要性解释为因果机制。局部组织视野也可能遗漏完整组织背景,即使模型在裁剪实验中表现出较高稳定性,这一问题仍需要在全切片空间数据中进一步验证。
总体来看,SpaCEy 展示了一条从单细胞空间测量到临床结局解释的完整路径。其意义不仅在于提高预测性能,更在于将“模型为什么做出这一预测”转换为空间组织区域、细胞组成和蛋白质表达模式。随着全切片和多模态空间组学数据不断增长,这种兼顾预测、空间解析和可解释性的建模框架有望成为连接组织结构与精准医学的重要工具。
整理 | DrugOne团队
参考资料
Rifaioglu, A.S., Ervin, E.H., Sarigun, A. et al. SpaCEy links spatial tissue patterns to clinical outcomes using explainable graph neural networks. Nat Commun 17, 10232 (2026).
https://doi.org/10.1038/s41467-026-77924-z
内容为【DrugOne】公众号原创|转载请注明来源
内容中包含的图片若涉及版权问题,请及时与我们联系删除


评论
沙发等你来抢