

面对一份单细胞测序数据,研究者希望知道的不只是有哪些细胞,更是哪些细胞与疾病状态有关,以及应当优先研究哪些基因。发表于Nature Communications的scTransMIL,将样本层面的癌症表型与单细胞表达信息连接起来,开展样本分类、疾病相关细胞识别和基因线索分析。此外,在Advanced Science发表的类风湿关节炎研究中,scTransMIL参与的联合分析进一步筛选出OGT,后续实验揭示了其致病机制,并在关节炎小鼠中验证了靶向干预效果。
从样本诊断追到具体细胞
一份癌症组织中,通常同时存在恶性细胞、免疫细胞和基质细胞。单细胞RNA测序能够分别记录这些细胞的基因表达,而临床诊断和癌种信息通常对应整份样本。由此产生了一个关键问题:如何将样本的疾病状态与其中的具体细胞联系起来,识别承载疾病信号的细胞群?
这也是靶点研究的起点。同一个基因在什么细胞中发挥作用、与哪种病理状态相关,会影响后续功能实验和干预策略的选择。将细胞表达与样本表型联系起来,可以帮助研究者从大量表达变化中,优先关注与疾病表型有关的细胞和分子。
scTransMIL以多实例学习组织这一问题:把一份样本看作一个细胞集合,把其中的单个细胞看作一个实例(图1)。模型在学习样本分类的同时,为细胞赋予疾病相关分数,并通过基因注意力分析提供候选线索。scTransMIL中的细胞识别,可以理解为是在单细胞表达数据及其可视化图谱中,标出与疾病状态相关的细胞群。
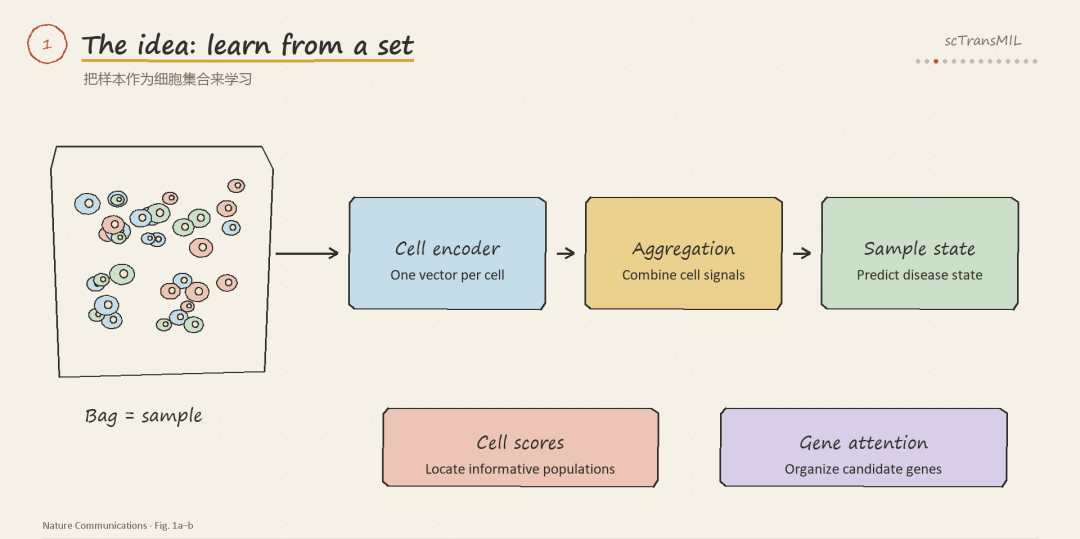
图1 scTransMIL的数据组织与学习任务。样本作为细胞实例的集合,经细胞编码与聚合预测样本状态,同时输出细胞分数和基因注意力。依据Nature Communications Fig. 1a–b绘制。
在泛癌图谱中识别疾病相关细胞
研究在一个覆盖30种癌症的泛癌单细胞图谱上开展评估。该图谱汇集104个公开数据集,包含999位供者的1563份样本、约400万个细胞。
在细胞层面,scTransMIL输出的tumor score用于表征细胞与肿瘤状态的关联。研究以拷贝数变异(CNV)推断得到的恶性与正常细胞注释为参考,评估分数对两类细胞的区分能力。ROC曲线下面积(AUC)为0.71,高于scVI+MIL的0.67、scIDST的0.58和DEGAS的0.56(图2)。
将这些分数映射到单细胞图谱后,可以看到疾病信号集中在哪些细胞群。样本分类由此获得了细胞层面的解释:研究者既能查看整份样本的预测结果,也能追踪哪些细胞呈现较强的肿瘤相关表达特征。
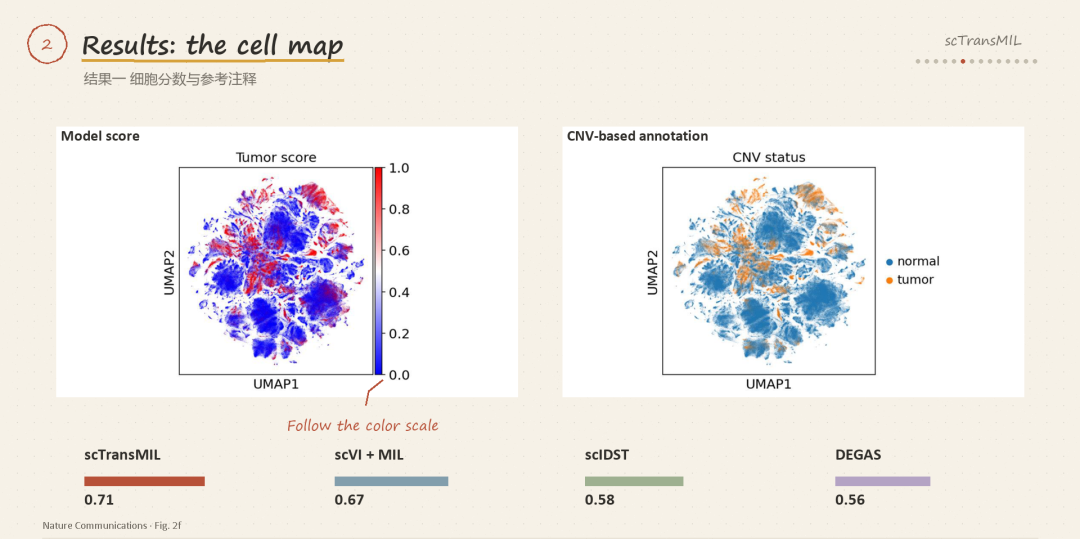
图2 细胞肿瘤相关分数与CNV参考注释。左为scTransMIL细胞分数,右为CNV推断注释;下方为以该注释为参考的细胞级ROC-AUC。来源:Nature Communications Fig. 2f。
从癌种预测追到基因线索
样本层面的任务进一步延伸到癌种识别。对于转移瘤,取样器官与肿瘤原发部位可能不同,因此需要从细胞表达中提取与原发癌种有关的特征。scTransMIL先判断样本的肿瘤或正常状态,再对肿瘤样本进行癌种分类。这一功能有重要意义:癌症转移样本通常很难预测,如果能准确预测起源组织,有利于提升患者治疗的效果。
研究在独立乳腺癌队列中检验了这一能力。该队列包含37位患者的37份样本、约40万个细胞,涵盖原发和转移样本。模型将几乎全部原发样本及多数转移样本预测为乳腺癌。图3依次连接取样部位、原发或转移状态和预测癌种,呈现了模型跨取样部位识别乳腺癌来源的结果。
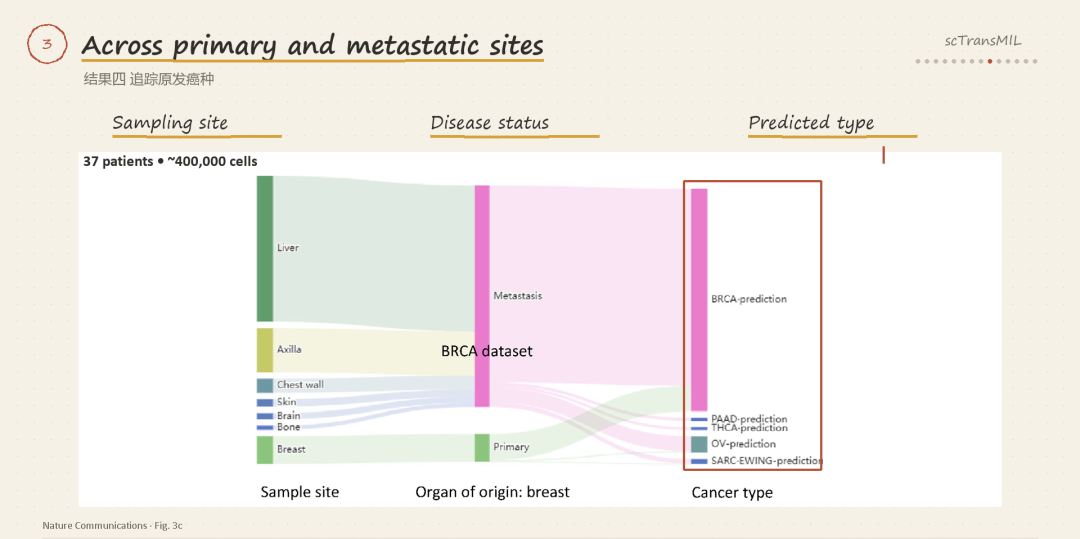
图3 独立乳腺癌队列的癌种预测。原图从左到右为取样部位、原发或转移状态与预测癌种。来源:Nature Communications Fig. 3c。
细胞评分还可以解释一个具体的样本判断。在甲状腺癌旁样本Patient 5中,scTransMIL给出的肿瘤阳性预测分数为0.64。进一步查看同一样本的细胞图,高分集中在原始数据注释为具有癌前状态特征的甲状腺滤泡上皮细胞中,免疫细胞和基质细胞则整体呈低分。图4a将样本预测与细胞分布对应起来,展示了模型如何从整体判断追踪到稀少的异常细胞群。
在另一个急性淋巴细胞白血病案例中,研究进一步分析了基因层面的注意力。scTransMIL识别出包括BLK在内的肿瘤B细胞相关基因,而单患者和多患者两种差异表达分析的候选集合均未检出BLK(图4b)。这一结果说明,结合表达上下文的模型分析,可以为基于表达差异的筛选补充基因线索。
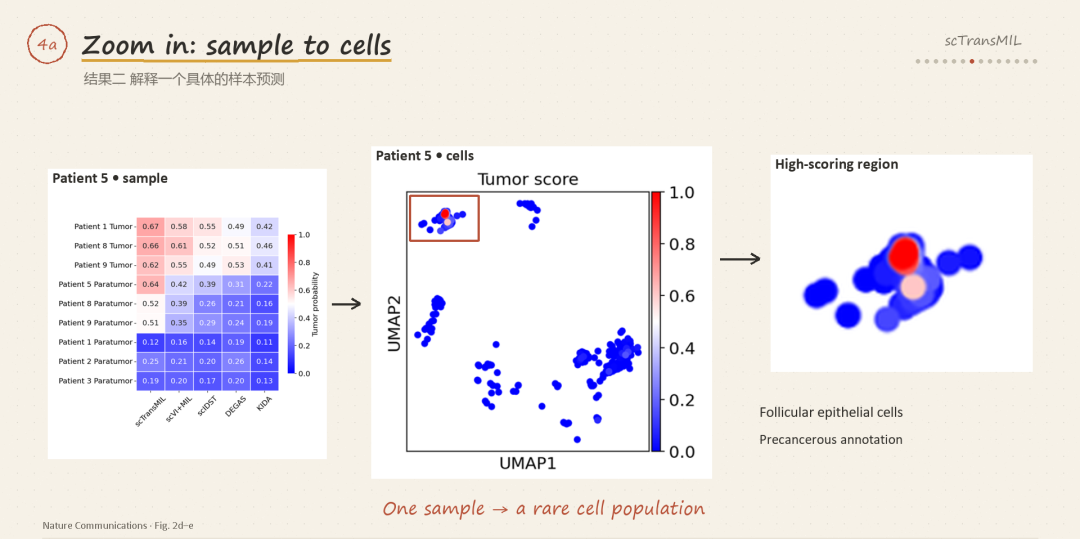
图4a 从样本预测定位到具体细胞群。左为甲状腺癌旁样本预测热图,Patient 5的scTransMIL分数为0.64;中为同一样本的细胞分数图,右为高分区域放大。来源:Nature Communications Fig. 2d–e。
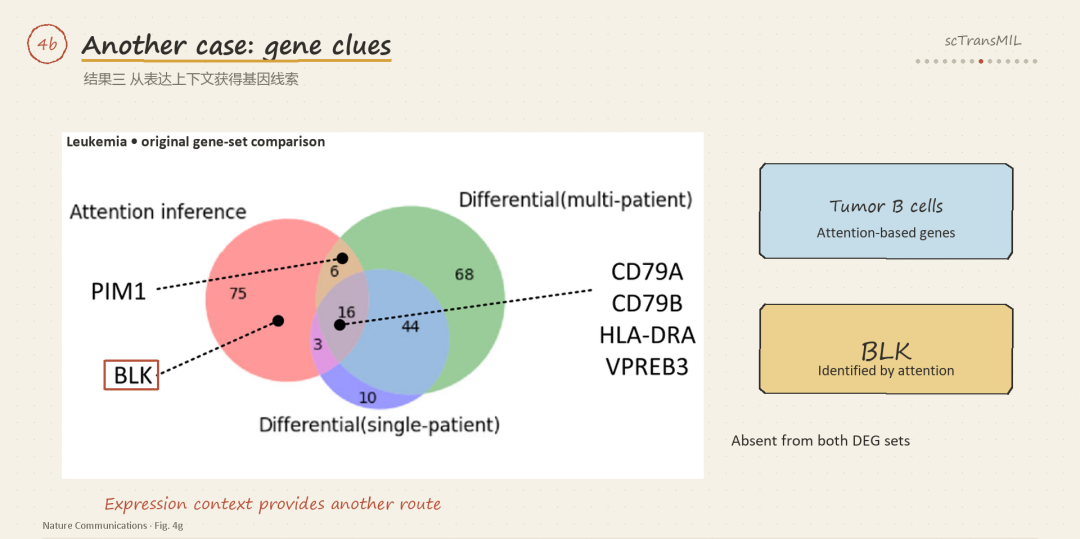
图4b 独立的白血病基因分析案例。注意力分析识别出BLK,单患者和多患者差异表达分析的候选集合均未包含该基因。来源:Nature Communications Fig. 4g。
在滑膜细胞中筛选OGT并解析机制
这套分析思路也被用于类风湿关节炎(RA)。在该疾病中,成纤维样滑膜细胞(FLS)的持续活化、增殖和侵袭参与滑膜增生与关节破坏。Advanced Science研究围绕一个明确的生物学问题展开:哪些分子维持了FLS的致病状态,干预这些分子能否减轻关节病变?
研究从79份滑膜样本的单细胞数据出发,先用scTransMIL计算细胞疾病分数,再以0.99和0.97作为两种筛选阈值,分别用SCimilarity解释工具生成疾病相关基因的频次排序。OGT在0.99阈值下位列前五;降低阈值后,其排名变化为32位,是这五个候选中变化最大的基因。结合高分细胞的类型注释和表达分析,研究将OGT进一步关联到疾病相关成纤维细胞。患者组织免疫荧光显示,RA滑膜中的OGT表达升高,并在THY1阳性FLS中富集(图5)。
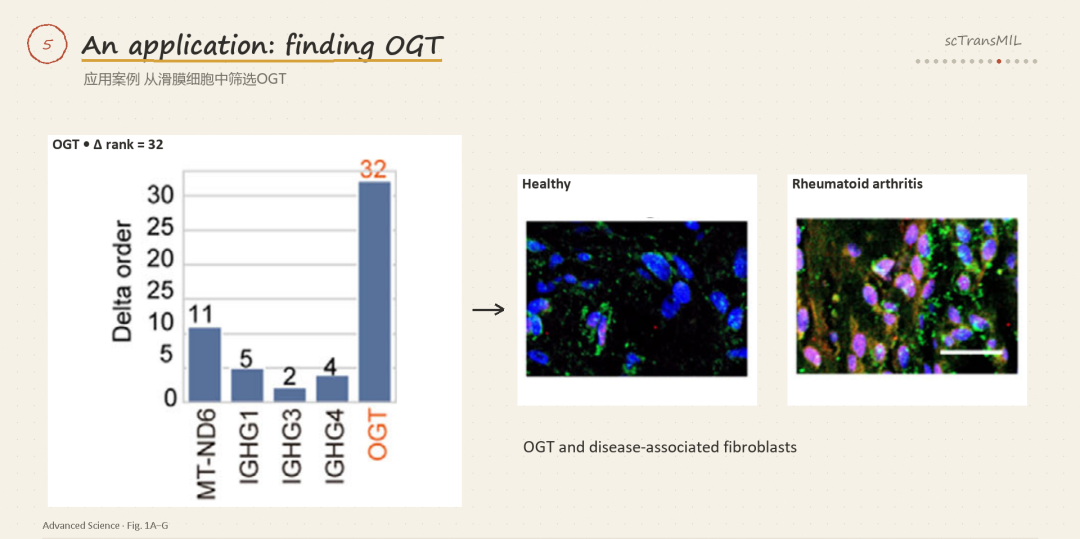
图5 OGT联合筛选与组织观察。左为0.99与0.97阈值下前五位候选的排名变化,OGT变化32位;右为健康与RA滑膜组织的合并免疫荧光图。原图比例尺为25 μm。来源:Advanced Science Fig. 1D、Fig. 1G。
OGT是一种催化蛋白质O-GlcNAc修饰的酶,即向蛋白质添加O-连接的N-乙酰葡萄糖胺基团。细胞功能实验和FLS特异性Ogt条件敲除实验支持其在FLS致病行为中的作用。机制研究进一步发现,OGT介导的修饰提高了SAP130的蛋白稳定性,促进Sin3A/HDAC1共抑制复合物发挥作用,使BTG2启动子区域的H3K27乙酰化降低、三甲基化增加,进而抑制BTG2表达,增强FLS的致病行为(图6)。这条机制链将OGT的筛选结果与可干预的细胞功能联系起来。
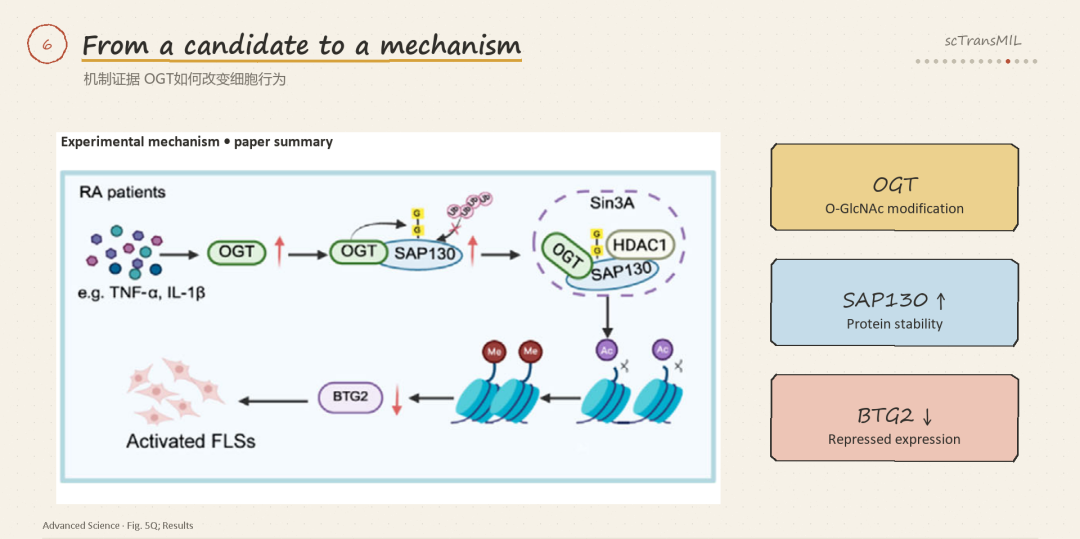
图6 OGT–SAP130–BTG2机制。左为论文机制总结图,右为关键分子关系:OGT介导O-GlcNAc修饰,稳定SAP130,继而抑制BTG2表达,促进FLS致病行为。来源:Advanced Science Fig. 5Q及正文。
靶向降解OGT改善小鼠关节炎
沿着这一机制,研究者设计了靶向蛋白降解分子AS1411-OSMI。其AS1411适配体部分识别病理FLS表面的核仁素(NCL),促进细胞摄取;进入细胞后,借助NCL与MDM2的相互作用,将OGT与MDM2 E3泛素连接酶带到一起,促使OGT经泛素–蛋白酶体途径降解。由此,OGT的作用机制进一步转化为针对病理FLS的干预策略。
在胶原诱导性关节炎(CIA)小鼠中,AS1411-OSMI降低了关节炎评分(图7a),Micro-CT(图7b–c)和组织学分析也显示滑膜炎、骨侵蚀及软骨破坏减轻。与TNF-α抑制剂依那西普(ETA)联用后,评分和结构性病变指标进一步改善,呈现出相加的治疗获益。
治疗后的小鼠滑膜组织还显示,OGT、SAP130和炎症相关因子CXCL12下降,BTG2升高,与前述机制相呼应。OGT案例因此形成了一条连贯的研究路径:细胞疾病评分与基因联合筛选确定研究对象,功能与机制实验解释其作用,靶向降解及动物实验检验干预效果。
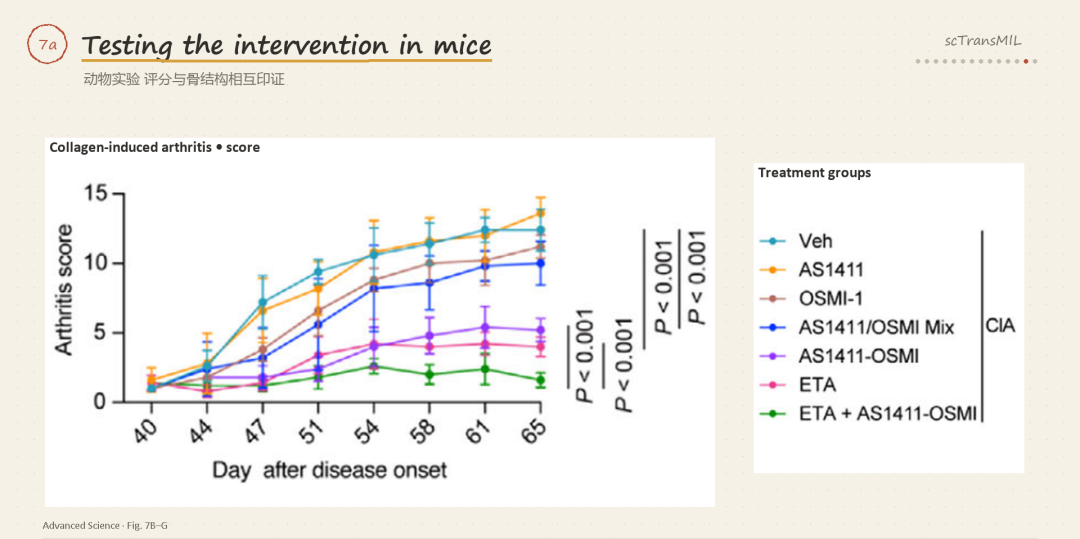
图7a AS1411-OSMI对CIA小鼠关节炎评分的影响。左为评分曲线,右为全部治疗组图例。ETA为依那西普。来源:Advanced Science Fig. 7B。
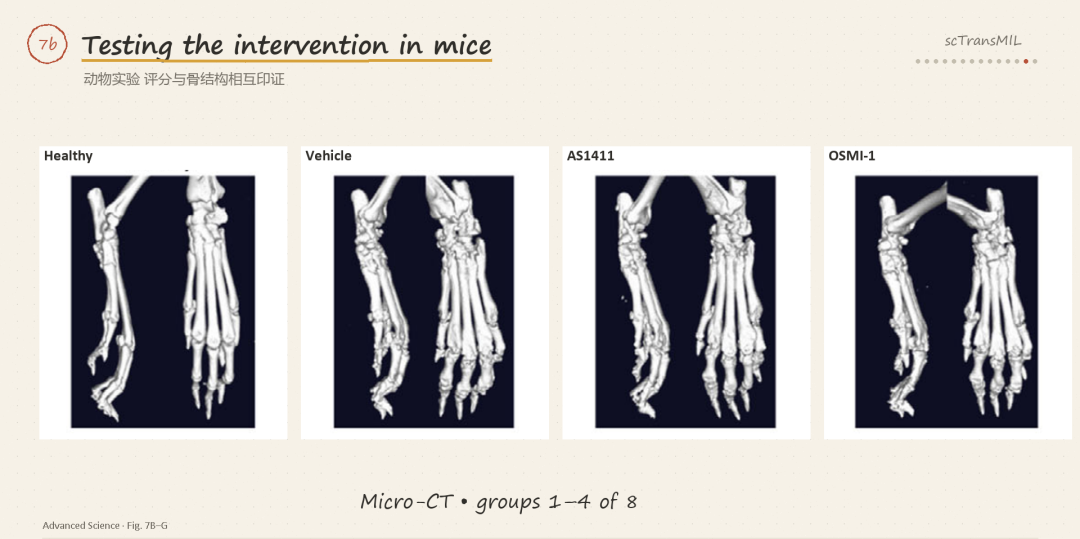
图7b Micro-CT骨结构影像的前四组:健康、溶剂对照、AS1411及OSMI-1。来源:Advanced Science Fig. 7C。
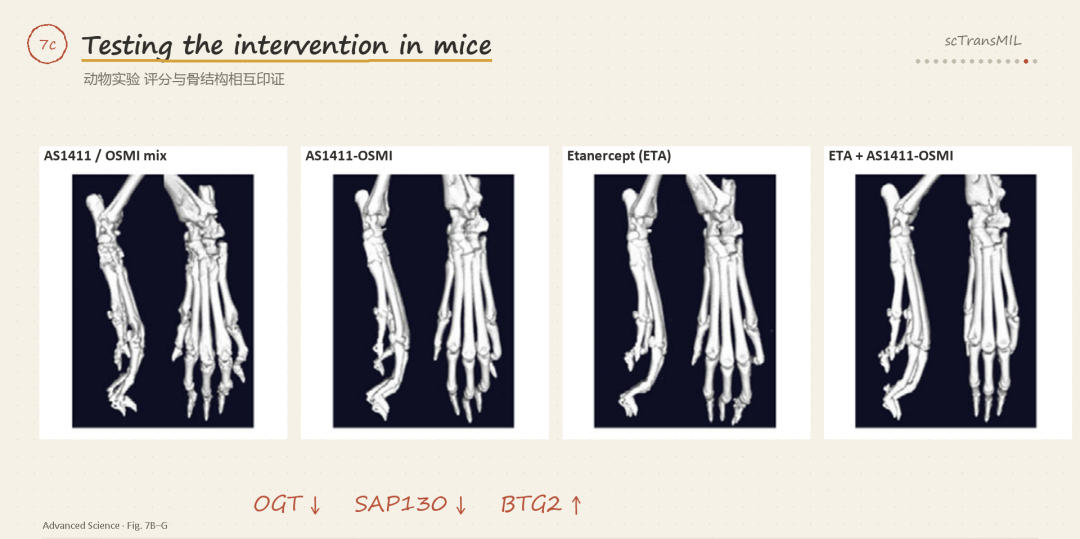
图7c Micro-CT骨结构影像的后四组:AS1411/OSMI混合物、AS1411-OSMI、依那西普及联合治疗组。与图7b合计展示全部八组;下方标示治疗后组织中与机制一致的分子变化。来源:Advanced Science Fig. 7C及正文。
scTransMIL如何连接基因细胞与样本
scTransMIL将Transformer与多实例学习结合起来。首先,对每个细胞中表达非零的基因按表达水平排序,形成基因序列,再由Transformer学习基因之间的上下文关系,得到细胞表征。随后,可学习的门控模块筛选与样本疾病标签有关的特征,生成细胞疾病分数;聚合模块对细胞信息加权汇总,形成样本表征。
预测分为两个阶段:先判断肿瘤或正常,再对肿瘤样本预测癌种(图8)。训练同时使用样本袋分类损失与自适应聚类损失:前者学习袋级疾病标签,后者根据细胞分数排序,增强高分与低分细胞在表征空间中的分离。这样,模型在学习样本表型时,也优化了细胞层面的区分能力;基因注意力则为表达特征的解释提供了入口。
实际计算时,每份样本被划分为最多包含256个细胞的子样本,作为多实例学习中的“袋”。论文默认的Sample设置依据CNV推断注释赋予袋级标签:含有恶性细胞的袋标记为肿瘤袋,全部由正常细胞组成的袋标记为正常袋,模型以袋级标签进行训练。推断时分别处理各个子样本,再汇总回原始样本:存在肿瘤阳性子样本时判为阳性,癌种由投票确定。由此,细胞表征、袋级学习和样本级预测构成了完整的分析流程。
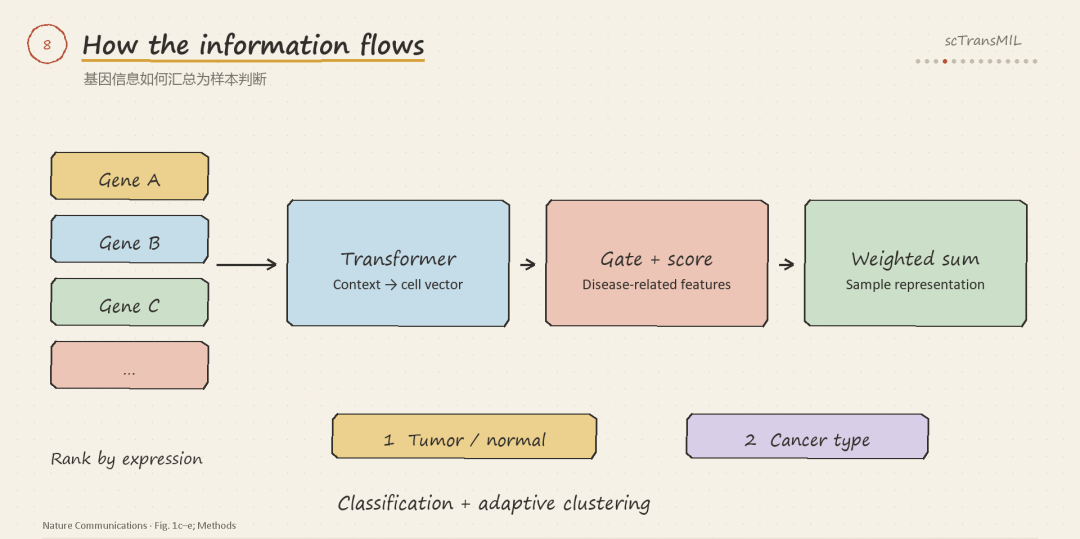
图8 scTransMIL的信息流与两阶段预测。基因按表达水平排序,经Transformer编码、门控评分和加权聚合,先预测肿瘤或正常,再预测癌种;分类与自适应聚类损失共同训练模型。依据Nature Communications Fig. 1c–e及Methods绘制。
让单细胞分析服务靶点研究
Nature Communications研究展示了如何把癌症表型追踪到细胞群与基因线索,Advanced Science中的OGT研究则展示了这类线索如何进入疾病机制和干预实验。两项工作的连接点,是将单细胞数据中的疾病相关特征转化为具体的实验对象:在什么细胞里,研究哪个分子,通过什么功能指标检验其作用。
对药物研发而言,这为单细胞数据的使用提供了一个清晰方向。疾病分数可以帮助选择重点细胞群,基因分析可以组织候选优先级,再与基因扰动、蛋白互作和药物干预实验结合。未来还可以纳入治疗前后的单细胞数据,追踪关键细胞状态的变化,把候选发现进一步延伸到药物作用机制和响应研究。
scTransMIL的价值,体现在样本表型与细胞表达之间建立了可分析的联系。沿着这条联系,研究者能够从整体疾病状态逐步追到细胞和分子,再据此设计实验。OGT的研究过程,为这种从计算分析走向靶点验证的用法提供了具体实例。
参考资料
[1] scTransMIL bridges patient-level disease states and single-cell transcriptomics for cancer screening and heterogeneity inference. Nature Communications (2026).
https://doi.org/10.1038/s41467-026-77538-5
[2] Multi-Technique Integration Identifies O-GlcNAc Transferase in Fibroblast-Like Synoviocytes as a Therapeutic Target for Rheumatoid Arthritis. Advanced Science (2026).
https://doi.org/10.1002/advs.77466
开源代码:https://github.com/TencentAILabHealthcare/scTransMIL
内容中包含的图片若涉及版权问题,请及时与我们联系删除


评论
沙发等你来抢