

DRUGONE
人工金属酶(Artificial Metalloenzymes,ArMs)通过将合成金属催化剂与蛋白质骨架结合,为实现非天然化学反应的高效、高选择性催化提供了新的途径。然而,传统人工金属酶设计主要依赖天然蛋白质改造,难以为结构复杂的非天然金属配合物提供合适的结合环境,尤其难以实现高度对映选择性的光催化反应。为解决这一问题,研究人员将生成式蛋白质设计与定向进化相结合,从头构建能够特异性结合金属多吡啶光催化剂的蛋白质骨架,并进一步优化其催化活性和立体选择性。研究首先利用RFdiffusion All-Atom和LigandMPNN设计金属配合物结合口袋,获得具有对映选择性结合能力的全新蛋白质骨架DE3。随后通过多轮定向进化,获得能够高效催化分子内[2+2]光环加成反应的变体4FFG,其产物对映体比例达到3:97,催化周转数超过50,000,并能够重复使用。该体系还兼容商业可得的外消旋金属配合物,并适用于不同类型的光驱动反应。光谱和结构分析表明,蛋白质环境通过延长光催化剂激发态寿命、促进底物与金属辅因子的空间预组织以及调节能量转移过程,实现催化效率和对映选择性的协同提升。该研究建立了从头蛋白质设计与定向进化相结合的人工金属酶开发策略,为调控非天然金属催化反应提供了新的方法。
过渡金属催化剂能够促进多种天然酶难以实现的化学反应,在有机合成和药物制造中具有重要价值。金属中心及其第一配位层通常决定催化剂的基本反应活性,而周围的第二配位环境则可以通过静电作用、氢键及空间限制进一步影响反应速率与立体选择性。然而,如何精确构建这些弱相互作用,使简单金属催化剂实现高效不对称催化,仍然具有挑战性。
天然金属酶通过蛋白质结构精确控制金属辅因子周围的微环境,为人工催化剂开发提供了重要启示。人工金属酶将合成金属配合物引入可工程化的蛋白质骨架,既保留金属催化剂的反应能力,又利用蛋白质的手性环境控制反应选择性。
然而,现有人工金属酶主要依赖天然蛋白质的金属结合位点或疏水空腔,其结构通常并非专门为目标合成辅因子设计。当金属配合物体积较大、具有复杂手性或缺少天然结构类似物时,往往难以找到合适的蛋白质骨架,限制了人工金属酶的反应范围及后续优化。
这一问题在光催化领域尤为突出。金属多吡啶配合物广泛应用于可见光驱动的能量转移和电子转移反应,但将其整合到蛋白质中后,虽然能够保留光化学活性,却一直难以获得实用水平的对映选择性。已有研究通过共价连接有机光敏剂或改造天然蛋白质实现部分立体选择性光催化,但对于金属多吡啶类辅因子,蛋白质结合与催化立体控制之间仍缺少有效联系。
近年来,生成式蛋白质设计技术能够根据目标分子的形状和化学特征构建全新的蛋白质骨架,使研究人员不再局限于天然蛋白质的结构空间。基于这一进展,研究人员提出,首先从头设计能够选择性结合金属光催化剂的蛋白质,再通过定向进化塑造底物结合环境,有望将原本缺乏手性控制能力的金属配合物转化为高效的人工酶光催化体系。
研究方法
研究人员首先以密度泛函理论优化的金属多吡啶配合物结构作为设计模板,利用RFdiffusion All-Atom生成与辅因子形状互补的蛋白质骨架,并使用LigandMPNN设计能够通过疏水堆积、极性及静电相互作用稳定结合辅因子的氨基酸序列。随后采用AlphaFold2评估设计结构的折叠准确性,并根据骨架偏差、结构置信度和结合口袋几何特征筛选候选蛋白质。实验阶段通过蛋白质表达、圆二色光谱、荧光光谱及结合亲和力测定,评价蛋白质对金属配合物的结合能力与手性识别特征。在获得初始结合骨架后,研究人员结合AlphaFold3结构模型进行理性突变,并通过位点饱和突变、96孔板光反应筛选及手性超高效液相色谱分析开展定向进化。进一步通过底物拓展、催化动力学、循环利用、瞬态吸收光谱、荧光猝灭、蛋白质晶体结构和分子动力学模拟,系统评价人工金属酶的催化性能及作用机制。最后,根据第一轮设计经验,直接针对铱配合物开展第二代蛋白质骨架设计,以验证该方法的可推广性。
研究结果
从头设计能够选择性结合金属多吡啶配合物的蛋白质骨架
研究人员首先以钌多吡啶配合物为目标,利用RFdiffusion All-Atom生成能够容纳金属辅因子的全新蛋白质结构,并通过LigandMPNN优化结合口袋中的氨基酸组成。设计过程优先考虑对金属辅因子的稳定识别,而未预先引入特定反应底物,希望获得能够进一步适应不同催化反应的通用骨架。
经过结构预测和筛选,研究人员选择96个设计进行实验验证,其中63个能够以可溶形式表达,包含32种不同的预测折叠结构。进一步通过蛋白质寡聚状态分析,筛选出16个主要形成单一寡聚状态的序列,涉及五种不同折叠。
研究人员随后评价这些蛋白质与钌、铱金属配合物的结合能力。虽然初始设计针对钌配合物,但部分蛋白质对结构相关的铱配合物表现出更明显的结合能力。其中,DE3骨架能够以94%的对映体过量值优先结合Λ构型的铱配合物3,表明从头设计的蛋白质口袋已经能够区分金属配合物的空间手性。
结合实验进一步显示,DE3对Λ3和Δ3的解离常数分别为7 μM和80 μM,具有明显的构型选择性。金属辅因子结合DE3后,发光强度和激发态寿命均有所增加,提示其被包埋于相对疏水且受限的蛋白质环境中。
为进一步增强辅因子结合,研究人员利用AlphaFold3识别结合口袋中的关键残基,并开展定点突变。最终,R65F和R85F组合突变使DE3对Λ3的解离常数降低至0.38 μM,同时保留了手性选择性结合能力。
这些结果证明,生成式蛋白质设计能够直接构建天然蛋白质中不存在的金属配合物结合环境,并通过少量突变进一步提高结合亲和力。
在此基础上,研究人员开始检验这些结合骨架是否能够转化为具有不对称催化能力的人工金属酶。
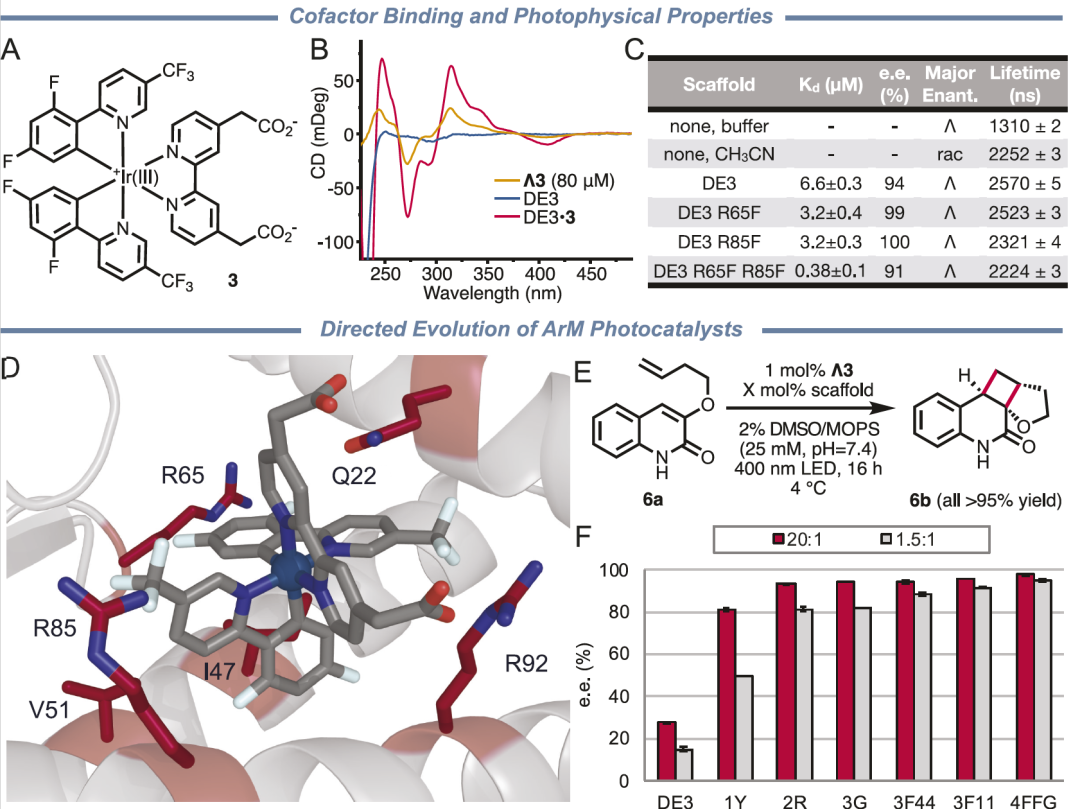
图1. 金属多吡啶结合蛋白的从头设计、辅因子手性识别及定向进化优化。
定向进化赋予人工金属酶高对映选择性光催化能力
研究人员选择分子内[2+2]光环加成反应作为模型反应,评价DE3与铱光催化剂形成的人工金属酶能否控制产物立体化学。
初始DE3–Λ3体系虽然具有催化活性,但对映选择性较低。研究人员发现,部分提高金属辅因子亲和力的突变也能够改善反应立体选择性,其中R85F变体的产物对映体比例达到20:80。
这一发现说明,即使设计过程中没有引入反应底物,围绕金属辅因子建立的蛋白质结合口袋仍可作为催化功能优化的起点。
随后,研究人员以DE3为基础开展多轮定向进化,重点改造金属辅因子周围可能参与底物识别的氨基酸。通过位点饱和突变和手性UPLC高通量筛选,首先获得R85Y变体1Y,使产物对映体比例改善至10:90。
进一步引入Q22R突变后,变体2R将对映体比例提高至3:97。研究人员继续筛选辅因子结合口袋周围13个残基,在降低酶用量的条件下识别出多个有利突变。
最终,将L11F、Q22R、L44F、R65G和R85Y组合,获得人工金属酶变体4FFG,在1.5 mol%蛋白质用量下仍能够实现3:97的对映体比例。
进一步的底物适用性研究表明,4FFG–Λ3能够催化多种取代4-烯丙氧基喹诺酮的分子内环加成反应。芳香环和烯烃部分的不同取代基均具有一定兼容性,多数反应能够获得较高产率和良好的对映选择性。
对于含有较长烯烃连接链的底物,该体系还能够形成六元和七元环产物。针对部分选择性较低的底物,研究人员通过重新筛选已有突变库,获得能够进一步改善反应选择性的变体。
这些结果表明,从头设计的金属辅因子结合口袋经过定向进化后,能够形成适用于多种底物的手性催化微环境,而无需在初始设计阶段针对单一底物进行严格优化。
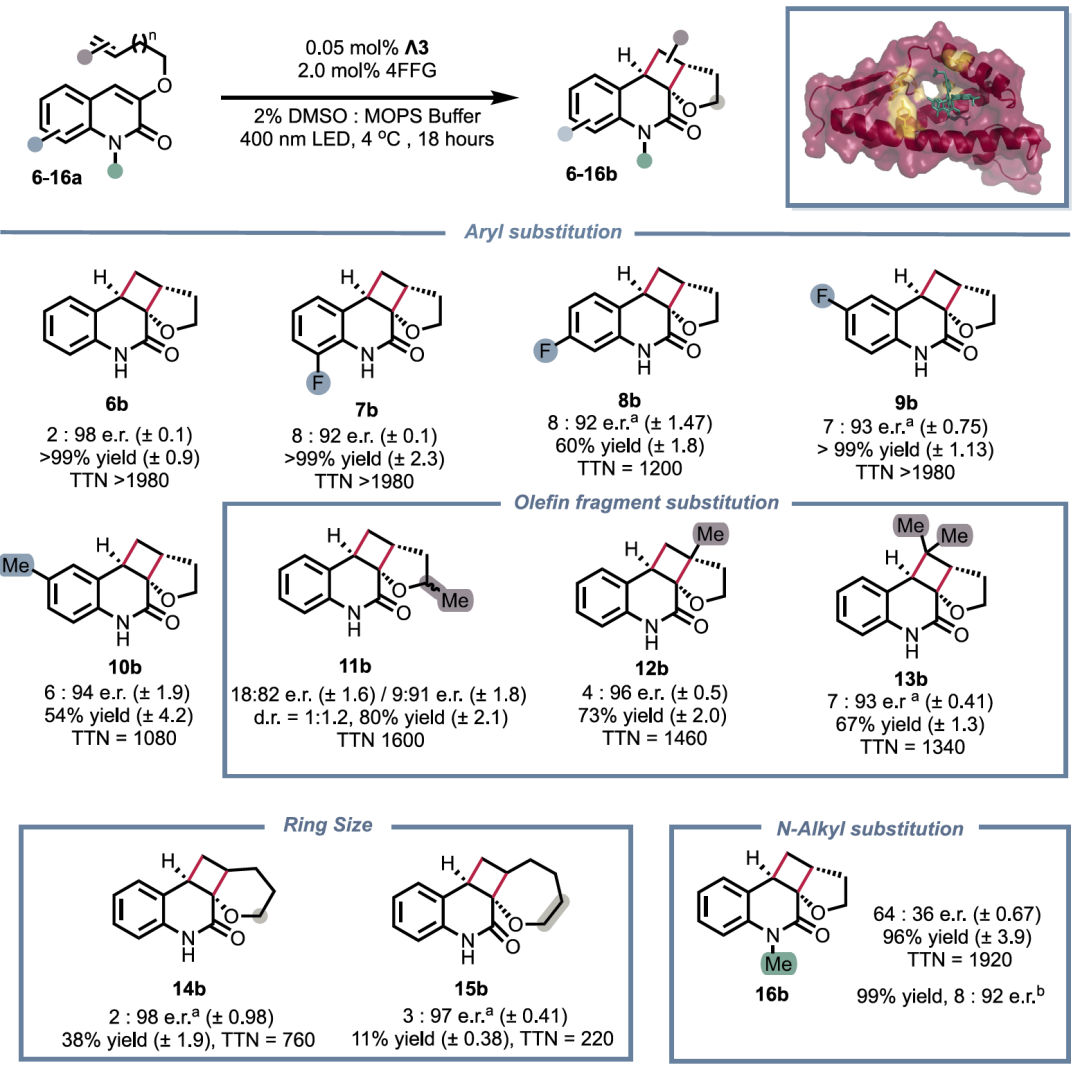
图2. 进化人工金属酶催化多种分子内[2+2]光环加成反应的底物适用性与立体选择性。
人工金属酶实现高催化周转、循环利用及商业金属配合物兼容
为了检验人工金属酶的实际合成价值,研究人员进一步优化反应条件,并重点考察催化周转数、稳定性及金属辅因子的可获得性。
在集成式光反应装置中,4FFG–Λ3使用仅0.001 mol%的金属辅因子,即可实现模型产物53%的收率和3:97的对映体比例。即使在空气条件下,催化周转数(TON)仍超过50,000,约为游离金属辅因子的三倍,明显高于此前部分用于类似光环加成反应的人工光酶体系。
研究人员进一步测试了人工金属酶的循环利用能力。反应完成后,通过有机溶剂萃取移除产物,保留含有人工金属酶的水相,再直接用于下一轮反应。经过三轮反应和萃取后,体系的产率及对映选择性仅出现轻微下降,说明该催化体系具有较好的重复使用潜力。
除[2+2]光环加成外,DE3衍生变体还能够催化其他分子内环化反应,并实现不同底物的对映选择性转化。虽然部分反应的立体选择性仍处于中等水平,但其催化能力已明显优于研究人员此前使用天然蛋白质骨架获得的体系。
考虑到最初使用的功能化铱配合物需要专门合成,研究人员进一步考察了商业可得的金属配合物20和21。结果显示,这些配合物能够结合DE3衍生骨架,并在适当变体中形成具有不对称催化活性的人工金属酶。
其中,变体3G与商业金属配合物20结合后,能够以9:91的对映体比例催化模型环化反应。值得注意的是,该结果使用外消旋金属配合物即可实现,无须预先分离单一金属配合物对映体。
这一发现降低了人工金属酶制备过程中对特殊金属辅因子合成、拆分和共价连接的依赖,使蛋白质骨架能够直接赋予常见合成催化剂立体选择性。
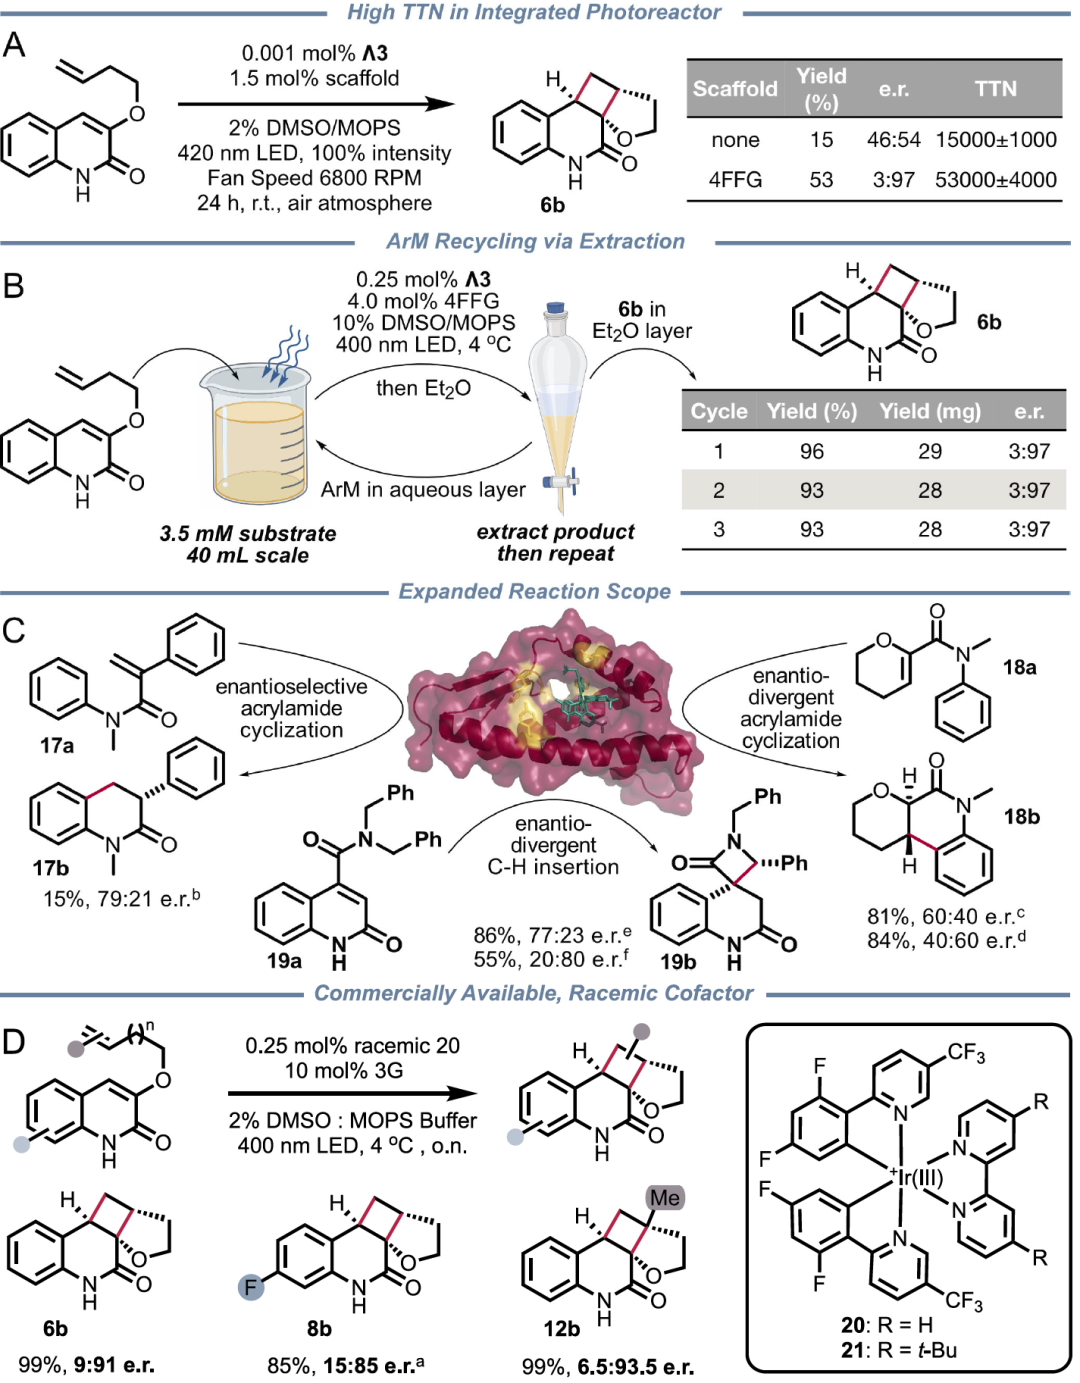
图3. 进化人工金属酶的高周转光催化、循环使用、多反应适用性及商业金属配合物兼容性。
蛋白质结合环境通过调控光物理性质与底物预组织实现立体选择性
为阐明人工金属酶催化性能提高的原因,研究人员结合酶动力学、光谱分析、晶体结构及分子动力学模拟,研究金属辅因子在蛋白质环境中的行为。
动力学分析显示,初始DE3–Λ3的催化效率为0.39 mM⁻¹ min⁻¹,而经过定向进化的2R变体提高至约1.8 mM⁻¹ min⁻¹。进一步优化得到的4FFG变体达到8.0 mM⁻¹ min⁻¹,约为初始体系的20倍。
这一改善主要来自底物结合能力的增强。与初始DE3相比,4FFG具有明显更低的米氏常数,说明蛋白质口袋能够更有效地捕获并组织反应底物。
光物理分析进一步揭示了蛋白质环境对金属催化剂的影响。游离辅因子3的发光寿命约为1310 ns,而结合初始DE3后延长至2570 ns。进化变体对应的发光寿命进一步达到2730–3150 ns,光致发光量子产率也明显提高。
其中,4FFGF相关体系的量子产率达到80%,高于游离辅因子的26%,表明蛋白质环境能够有效抑制部分激发态非辐射衰减过程。
荧光猝灭和瞬态吸收实验显示,游离金属催化剂与底物之间主要发生动态碰撞猝灭,而在蛋白质结合口袋中,催化剂与底物形成更有序的局部排列,促进有效能量转移。相关实验支持反应主要通过能量转移而非电子转移途径进行。
研究人员还获得了2R及其双二硫键变体的无辅因子晶体结构。结果显示,初始骨架在部分区域具有较强柔性,其实际构象与设计模型存在一定差异。然而,分子动力学模拟表明,蛋白质仍能够在溶液中采样到设计所需的金属结合构象。
结合AlphaFold3复合物预测,研究人员推测,Q22R有助于通过离子相互作用稳定辅因子,而R85Y等突变能够改善底物结合口袋的封闭程度和空间排列。L11F和R85Y等残基则可能直接参与底物的立体选择性识别。
这些结果说明,人工金属酶的高效催化并不完全依赖刚性的预组织结构,而是通过辅因子结合、底物定位以及激发态性质调控共同实现。
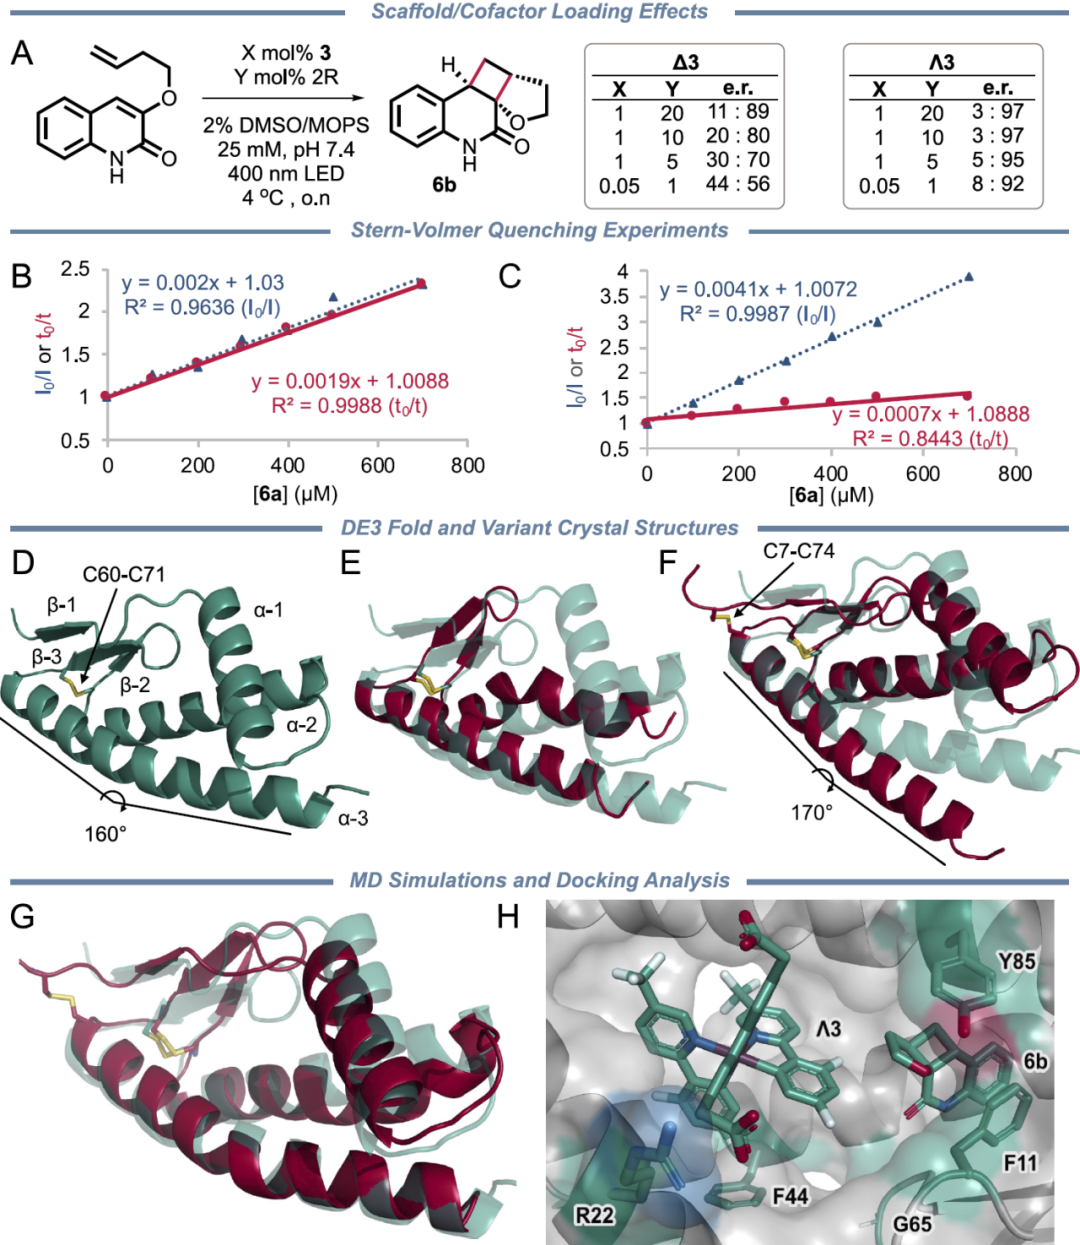
图4. 进化人工金属酶的催化动力学、光物理特性、结构变化及底物预组织机制。
第二代从头设计进一步提高金属辅因子结合特异性与催化起始性能
基于第一轮设计和实验结果,研究人员开展了第二代人工金属酶设计,以进一步检验生成式蛋白质设计方法的可重复性和可推广性。
初始设计使用钌配合物作为模板,但最终获得的蛋白质主要结合带有较低形式电荷的铱配合物。进一步分析发现,金属中心的形式电荷可能是影响辅因子识别的重要因素,而这一特征未被最初的计算设计工具充分考虑。
因此,第二轮设计直接以Δ构型的铱配合物3作为目标,并在结合口袋中显式引入有利于形成离子相互作用的设计约束。同时,研究人员还引入辅助辅因子位置,引导模型形成与蛋白质表面连通的通道,以便金属辅因子进入结合口袋,并预留底物结合空间。
通过这一策略,研究人员共设计并测试24个蛋白质骨架,其中9个主要形成单一寡聚状态。多数成功表达的候选蛋白质对Δ3表现出低于10 μM的解离常数,且未检测到对相反Λ构型的明显结合。
与第一轮设计相比,第二代骨架在未经大规模进化优化的情况下,即可获得更好的金属配合物结合亲和力和构型特异性。
进一步的催化实验发现,A7和A9等设计已经能够提供初步的对映选择性光环加成活性。其中,A9还能够催化C–H插入反应,对其中一种非对映异构体实现90:10的对映体比例。
另一设计A1则倾向于生成相反构型的产物,表明不同的从头设计骨架可以形成具有不同立体偏好的催化环境。
这些结果证明,通过将第一轮实验获得的化学和结构认识重新纳入计算设计过程,可以提高新一代人工金属酶的初始功能水平,并减少对后续大规模定向进化的依赖。
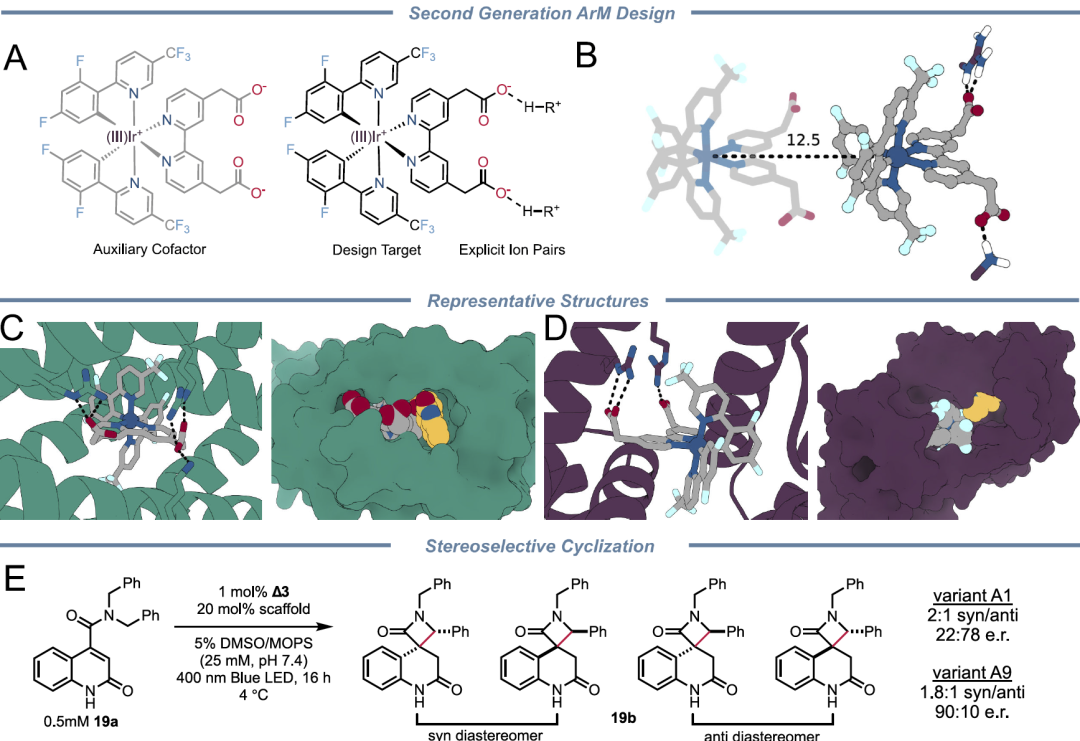
图5. 第二代人工金属酶的从头设计策略、铱配合物构型选择性结合及初始不对称催化性能。
讨论与结论
本研究的重要贡献在于,将生成式蛋白质设计从天然配体结合和传统酶功能拓展至缺乏天然蛋白质结合伙伴的非天然金属光催化剂。研究人员通过从头设计构建金属辅因子结合口袋,再利用定向进化优化底物识别和立体选择性,实现了高周转、高对映选择性的人工金属酶光催化。
研究还表明,蛋白质骨架不仅提供手性空间环境,还能够通过影响金属辅因子的激发态寿命、能量转移效率和底物预组织方式,直接改变光催化反应行为。此外,人工金属酶能够使用商业可得的外消旋金属配合物,并通过简单萃取实现循环利用,提高了该策略的实际应用价值。
不过,当前设计方法仍存在一定局限。金属中心形式电荷等关键化学特征尚未被现有生成模型充分表征,部分设计蛋白质也表现出较强构象柔性,其真实催化复合物结构仍有待进一步实验解析。
总体而言,该研究建立了从头蛋白质设计与定向进化协同开发人工金属酶的有效路径,为利用蛋白质精确调控非天然金属催化反应提供了新的技术基础,并有望推动高选择性光催化及不对称合成方法的发展。
整理 | DrugOne团队
参考资料
Mishra, S., Payal, Evans, D. et al. De novo design of enantioselective artificial metalloenzyme photocatalysts. Nature (2026).
https://doi.org/10.1038/s41586-026-11317-6
内容为【DrugOne】公众号原创|转载请注明来源
内容中包含的图片若涉及版权问题,请及时与我们联系删除


评论
沙发等你来抢