

DRUGONE
电子结构计算是理解材料物理化学性质及加速新材料发现的重要基础,但传统密度泛函理论(DFT)需要反复求解Kohn–Sham方程,计算成本较高,难以满足大规模材料筛选需求。虽然机器学习为电荷密度预测提供了新的途径,但现有通用模型往往面临计算效率与预测泛化能力之间的矛盾。为解决这一问题,研究人员提出等变电荷密度图神经网络EdenGNN,通过结合E(3)等变表示、完全可训练径向基函数和基于物理先验的差分学习,实现高效、准确的电荷密度预测。该模型同时预测赝电荷密度和投影缀加波方法所需的缀加占据量,使预测结果能够进一步用于高精度电子结构计算。研究在分子动力学轨迹及莫尔超晶格等体系中验证了模型的迁移能力,其计算速度较现有机器学习电荷密度模型提高一个数量级以上。进一步基于Materials Project数据库构建通用模型EdenGNN-Uni,覆盖87种化学元素及广泛的非磁性材料体系。在未参与训练的材料中,模型实现0.67%的电荷密度相对误差和14 meV/原子的总能量平均绝对误差,并能够准确恢复多数材料的电子能带结构。该研究为跨材料体系的高效电子结构预测提供了新的计算框架,有望推动高通量材料筛选与计算材料科学的发展。
电子结构决定了材料的导电性、光学响应、磁学性质及化学反应活性,是理解材料性质和指导功能材料设计的基础。密度泛函理论是当前最广泛使用的电子结构计算方法之一,其核心在于通过电子电荷密度确定体系的有效势,并求解Kohn–Sham方程获得电子能量和相关物理性质。
然而,传统DFT计算通常需要反复进行自洽迭代,随着体系尺寸增加,计算成本迅速上升。对于包含数千个原子的复杂材料,以及需要筛选大量候选结构的研究任务,直接开展高精度DFT计算往往难以承受。
近年来,机器学习方法逐渐用于预测材料的原子间相互作用、哈密顿量及电子电荷密度。其中,机器学习原子间势能够显著加速结构优化和分子动力学模拟,但通常不能直接提供电子能带等信息。机器学习哈密顿量方法可以绕过部分自洽计算过程,却可能受到基组选择和跨材料泛化能力的限制。
相比之下,电子电荷密度是DFT的基本变量。如果能够直接根据原子结构预测准确的电荷密度,便可以进一步构建Kohn–Sham哈密顿量,计算电子能带、总能量及其他电子性质,为替代传统自洽过程提供新的可能。
不过,电荷密度是定义于三维空间的连续标量场,直接在高密度网格上预测需要大量计算。已有方法通常采用基函数展开或直接网格预测两种路线。前者计算高效,但表达能力受到预设基函数限制;后者具有较强灵活性,却依赖复杂的等变张量运算,推理成本较高。
此外,广泛应用于平面波DFT计算的投影缀加波(PAW)方法,不仅需要赝电荷密度,还需要描述原子附近局部电子分布的缀加占据量。现有部分通用电荷密度模型忽略了这一信息,限制了其在完整电子结构计算中的使用。
针对上述问题,研究人员开发EdenGNN,希望在保持三维几何等变性和电荷密度表达能力的同时,降低计算复杂度,并进一步建立能够跨越不同化学体系的通用电子结构预测模型。
研究方法
研究人员基于E(3)等变图神经网络构建EdenGNN,将原子种类和三维坐标作为输入,通过局部消息传递提取反映化学环境的原子级特征。模型由结构编码器、密度预测层和缀加占据量预测层组成,其中编码器采用NequIP相关的等变特征学习架构,密度预测层通过球谐函数与完全可训练径向基函数重建连续空间电荷分布。为降低学习难度,研究人员引入差分学习策略,以孤立原子电荷密度叠加作为物理先验,重点学习成键及电荷转移产生的密度重分布。模型同时输出PAW计算所需的缀加占据量,并通过预测电荷密度构建Kohn–Sham哈密顿量,计算电子能带和总能量。研究首先在八种代表性材料的分子动力学轨迹及扭转双层MoS₂中验证预测精度、数据效率和计算速度,随后利用Materials Project中的51,000个非磁性材料结构训练通用模型EdenGNN-Uni,并在独立材料及GNoME数据库中评价其泛化能力和电子结构预测性能。
研究结果
EdenGNN实现从原子结构到电子电荷密度和能带结构的直接预测
EdenGNN的核心目标是将原子几何结构直接映射为电子电荷密度,从而减少传统DFT计算中耗时的自洽迭代过程。
在模型设计中,研究人员利用电子物质的局域性,即在缺少显著长程电场的条件下,某一空间区域的电荷分布主要受到附近原子及其化学环境影响。因此,模型通过有限截断半径内的等变消息传递学习原子之间的局部相互作用,使计算量能够随原子数量近似线性增长。
与直接预测能量或哈密顿量的方法不同,EdenGNN首先生成连续电荷密度,再利用该密度构建Kohn–Sham哈密顿量,并通过对角化获得材料的电子能带结构。这使预测结果能够与传统DFT计算保持较明确的物理联系。
研究人员进一步构建通用模型EdenGNN-Uni,并以Materials Project数据库中的非磁性晶体作为训练来源。模型不再针对每一种材料单独训练,而是利用不同元素和结构之间共享的局部化学环境学习电荷分布规律。
在随机抽取的1000种未参与训练的材料中,EdenGNN-Uni能够较好地恢复DFT计算的电子能带。其中,能带平均绝对误差的中位数为0.045 eV,第80百分位数为0.100 eV,表明多数未见材料均能够获得较准确的电子结构预测。
这些结果说明,以电荷密度作为中间物理变量,可以建立连接原子结构与电子性质的通用机器学习计算流程。
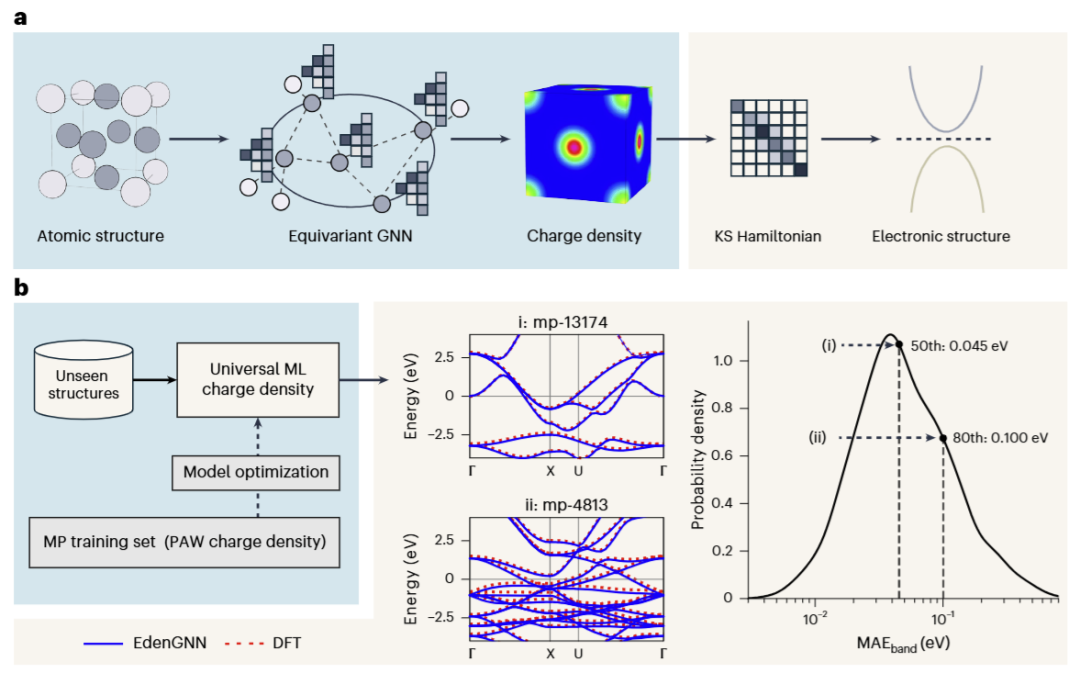
图1. EdenGNN从原子结构预测电子电荷密度及Kohn–Sham能带结构的整体流程与通用模型性能。
完全可训练径向基函数与差分学习提高计算效率和模型表达能力
为了兼顾预测精度和计算效率,研究人员重点重新设计了EdenGNN的电荷密度输出方式。
传统网格预测方法通常需要对大量原子与空间网格点进行等变特征交互,随着等变表示阶数增加,计算成本迅速上升。另一类基函数展开方法虽然能够降低计算量,但固定基函数难以充分适应不同元素及成键环境中的复杂电荷分布。
EdenGNN采用混合策略,将原子级等变特征转换为球谐函数展开系数,并使用完全可训练径向基函数描述电荷密度的径向变化。与固定数学基函数不同,这些径向基函数由神经网络参数化,能够根据训练数据自动调整形状,从而适应不同化学环境。
通过这一设计,研究人员将关键输出计算的复杂度由高阶等变张量交互降低为更高效的基函数组合,在保留表达能力的同时显著减少计算开销。
模型还引入了以原子电荷密度叠加为基础的差分学习策略。由于孤立原子的电荷密度已经能够描述材料中的大部分电子分布,模型不必从零学习全部电荷密度,而只需重点预测成键、电子极化及电荷转移产生的修正部分。
这一策略具有明确的物理意义,也降低了学习目标的复杂程度。
此外,研究人员单独设置缀加占据量预测层,以补充PAW方法中原子附近的电子结构信息,使模型不仅能够预测赝电荷密度,还可以进一步支持电子能带和总能量计算。
通过结合等变表示、可训练基函数和物理先验,EdenGNN在保持通用性的同时,减少了对密集网格运算的依赖,为大规模材料应用奠定了计算基础。
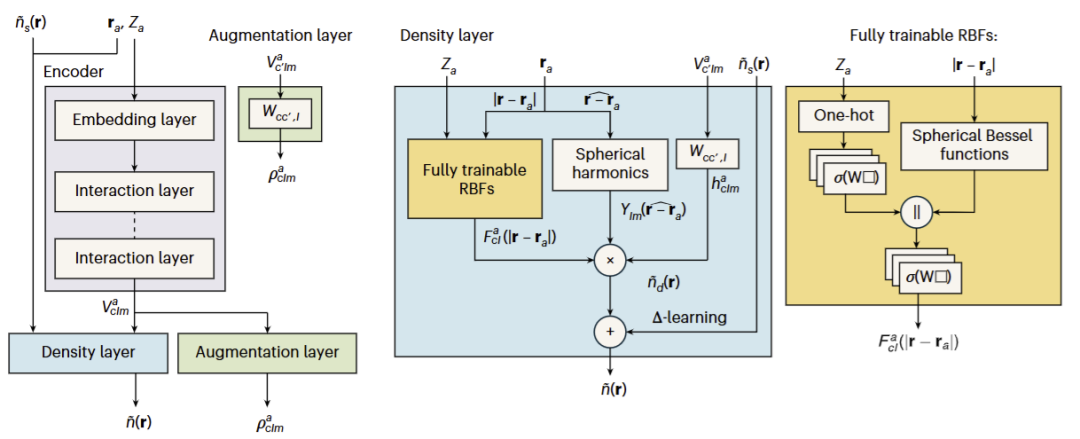
图2. EdenGNN的等变图神经网络架构、完全可训练径向基函数及差分电荷密度学习策略。
模型在分子动力学轨迹和大型莫尔超晶格中表现出高精度与高效率
研究人员首先利用八种代表性材料的分子动力学轨迹评价模型对未见原子构型的迁移能力。这些材料涵盖共价晶体、离子晶体和金属体系,包括Si、GaN、GaAs、Al₂O₃、InSb、InAs、LiF和Al。
对于每种材料,研究人员生成250 ps的分子动力学轨迹,并从中提取500帧结构,分别用于训练、验证和测试。
结果显示,EdenGNN在所有材料中均取得较低的电荷密度预测误差。其中,Si的相对误差仅为0.08%,GaN和LiF分别为0.04%和0.03%。相比ChargE3Net和EAC-Net等已有等变电荷密度模型,EdenGNN在八种材料中的预测精度均具有优势。
进一步通过预测电荷密度计算电子结构,发现所有测试体系的本征能量平均误差均低于20 meV,总能量误差小于1 meV/原子,表明预测电荷密度能够可靠恢复相应电子性质。
在数据效率实验中,即使仅使用5个InAs结构进行训练,模型仍获得0.13%的电荷密度误差和4.3 meV的本征能量误差。消融实验显示,去除原子电荷密度物理先验后,误差由0.08%增加至0.63%;将可训练径向基函数替换为固定球贝塞尔函数后,误差增加至0.45%。这进一步验证了两项核心设计的重要作用。
计算速度比较同样显示出明显优势。对于包含数千个原子的材料体系,EdenGNN的电荷密度预测速度较平面波DFT提高约两个数量级,同时比ChargE3Net快约150倍、比EAC-Net快约50倍。
研究人员还将模型应用于具有3.5°扭转角的双层MoS₂莫尔超晶格。该体系包含1626个原子,具有复杂的层间结构重构和局域电子态。
结果显示,EdenGNN的电荷密度相对误差为0.1%,总能量误差约为0.1 meV/原子。利用预测电荷密度构建的电子能带与DFT结果高度一致,并准确恢复了莫尔超晶格中具有代表性的平带特征。
这些结果表明,EdenGNN不仅适用于小规模周期晶体,还能够有效处理具有复杂结构重排的大型材料体系。
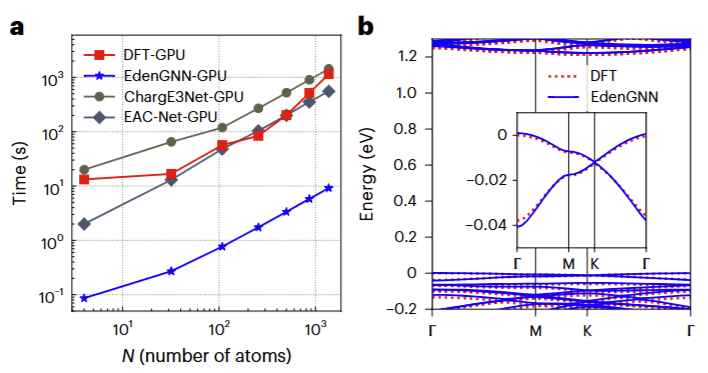
图3. EdenGNN的计算效率、分子动力学构型迁移能力及扭转双层MoS₂莫尔超晶格电子结构预测。
通用模型EdenGNN-Uni实现跨87种元素的高精度电荷密度预测
在验证特定材料中的迁移性能后,研究人员进一步构建面向广泛化学空间的通用模型EdenGNN-Uni。
训练数据来自Materials Project数据库,共包含51,000个非磁性材料结构,覆盖元素周期表中的87种元素。其中,50,000个结构用于训练,1000个用于验证。模型分别使用两个网络预测赝电荷密度和缀加占据量,以保证不同物理量的预测精度。
研究人员首先利用5000个未参与训练的随机材料结构评估模型性能。结果显示,EdenGNN-Uni的赝电荷密度归一化平均绝对误差为0.67%,决定系数达到0.99997,表明模型能够准确恢复不同材料中的电子分布。
相比之下,直接叠加孤立原子电荷密度的基线误差达到6.97%,说明模型学习到了大量与实际成键和电荷转移相关的电子重分布信息。
在PAW缀加占据量预测中,模型获得0.0085的平均绝对误差,进一步验证其对不同电子结构表示的适应能力。
研究人员随后利用预测电荷密度计算材料总能量及Kohn–Sham本征能量。结果显示,总能量平均绝对误差为14 meV/原子,决定系数达到0.99917;本征能量平均绝对误差为0.102 eV,决定系数达到0.99976。
进一步分析发现,在5000个测试结构中,约42%为金属材料。模型对金属与半导体、绝缘体的分类准确率达到98%,带隙平均绝对误差为0.076 eV,价带顶和导带底的平均绝对误差分别为0.094 eV和0.087 eV。
这些结果说明,EdenGNN-Uni不仅能够在不同材料体系中预测电荷密度,还能够进一步提供具有较高精度的电子能带及能隙信息。
值得注意的是,模型仅使用约5万个训练结构便取得较好的跨元素预测能力,表明基于局部物理规律构建的等变学习框架能够有效利用不同材料之间共享的电子结构特征。
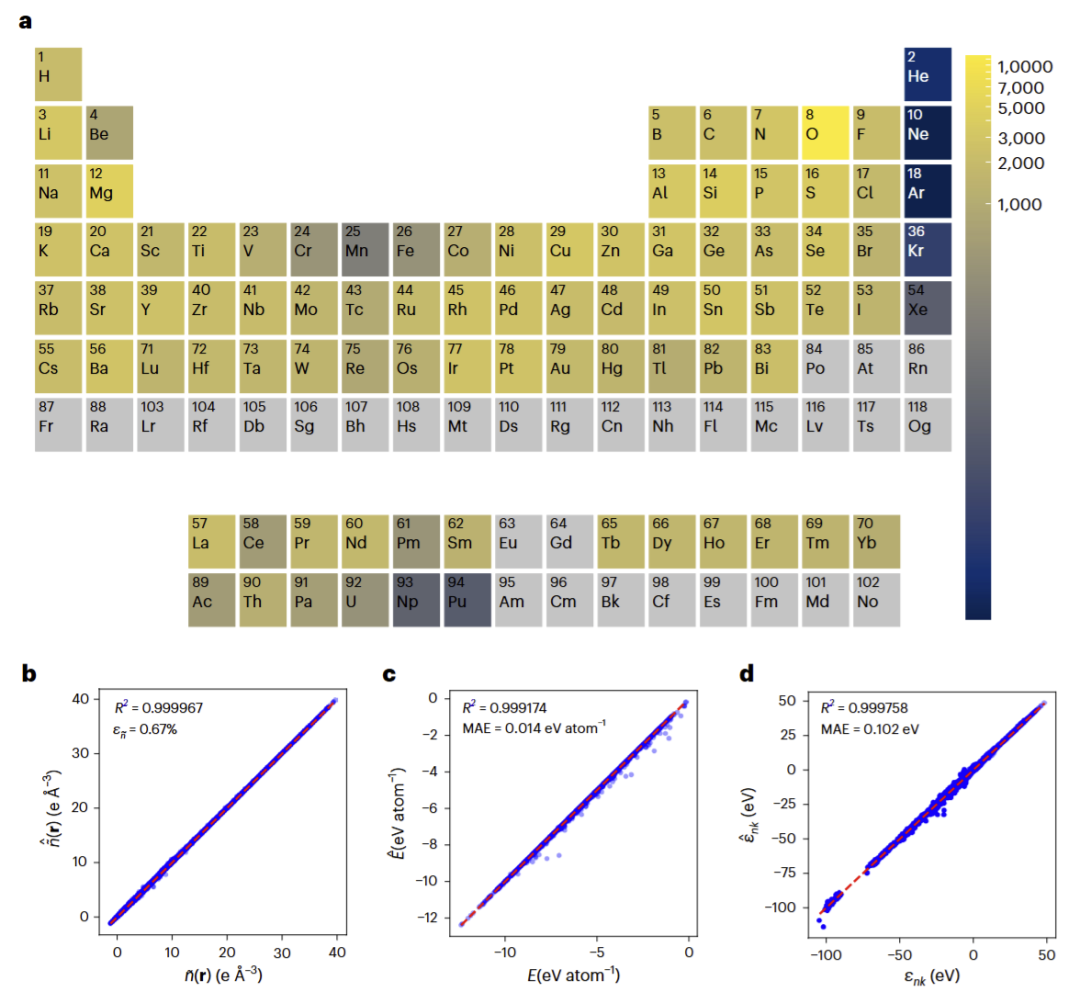
图4. EdenGNN-Uni的元素覆盖范围、通用电荷密度预测精度及电子总能量和本征能量评估。
通用电荷密度预测在全新材料空间中保持较强的电子结构泛化能力
为检验通用模型对训练分布之外材料的预测能力,研究人员进一步利用GNoME数据库中的新材料结构开展独立测试。
与Materials Project中的常见晶体相比,GNoME包含大量具有复杂化学组成和新型结构原型的候选材料,因此能够提供更加严格的泛化评估。
研究人员随机选择1000种未参与训练的GNoME材料,并确保其化学元素组合未出现在训练数据中。进一步的结构比较显示,测试材料与训练集之间的结构原型重叠比例仅为3.3%,说明测试集具有较高的新颖性。
结果显示,EdenGNN-Uni在这些材料中的电荷密度相对误差为0.66%,缀加占据量平均绝对误差为0.0105,本征能量平均绝对误差为0.099 eV,与Materials Project测试集中的表现基本一致。
研究人员进一步选择其中100种材料开展电子能带预测,并与通用机器学习哈密顿量模型Uni-HamGNN进行比较。
结果显示,EdenGNN-Uni获得0.043 eV的能带平均绝对误差中位数,优于Uni-HamGNN的0.066 eV。对于具有复杂元素组成的晶体,模型预测的能带色散仍与DFT结果保持较好一致。
研究还发现,通用机器学习哈密顿量方法在部分材料中会产生所谓的“幽灵态”,即在特定动量点附近出现不符合物理规律的异常能带结构。在所比较的100种材料中,Uni-HamGNN约有20%的结构出现此类问题,而EdenGNN-Uni在评估的能带图中未观察到明显幽灵态。
研究人员认为,这一差异可能与两类方法的物理约束不同有关。直接预测哈密顿量矩阵需要保证各矩阵元素之间的复杂一致性,而电荷密度方法通过预测基本物理变量,再构建Kohn–Sham哈密顿量,能够在一定程度上降低出现非物理电子态的风险。
这些结果表明,EdenGNN-Uni不仅能够适应训练数据中常见的化学环境,还能够迁移到具有新元素组合和结构原型的材料体系,为大规模新材料电子结构筛选提供了可行方案。
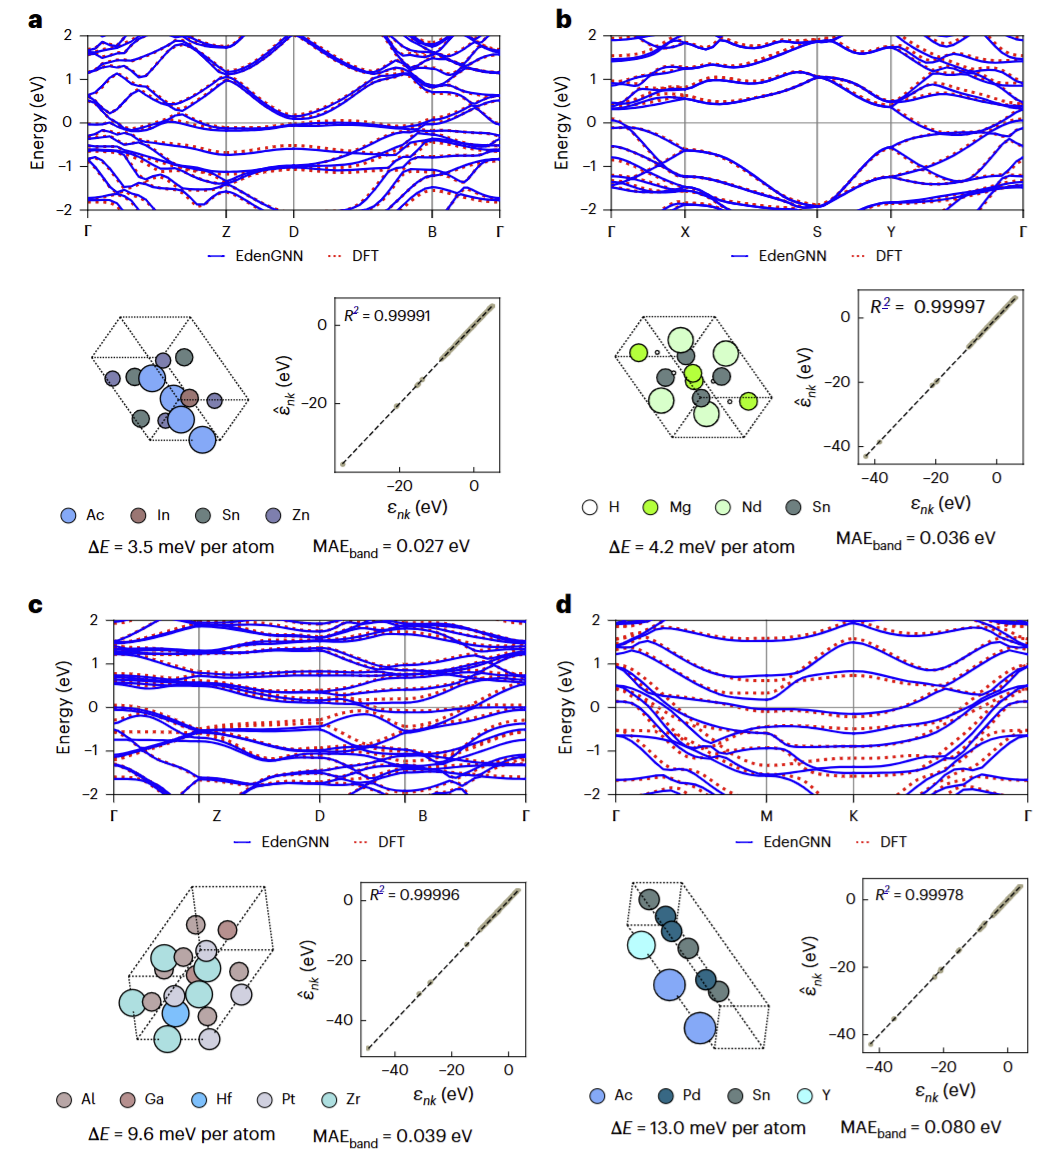
图5. EdenGNN-Uni在GNoME新材料中的跨化学空间泛化性能及与通用哈密顿量预测模型的能带比较。
讨论与结论
本研究提出的EdenGNN通过将三维几何等变性、完全可训练径向基函数和电荷密度差分学习相结合,缓解了传统机器学习电荷密度模型在计算效率与预测泛化能力之间的矛盾。其重要特点在于同时预测赝电荷密度和PAW缀加占据量,使机器学习结果能够进一步用于具有明确物理基础的电子结构计算。
研究结果表明,该方法在不同成键类型、分子动力学构型及大型莫尔超晶格中均具有较高精度,并能够显著降低电荷密度计算成本。进一步构建的EdenGNN-Uni覆盖87种元素,在未见材料及全新化学空间中保持了较好的电子结构预测能力,展示了通用电荷密度模型在高通量材料筛选中的潜力。
不过,当前框架主要适用于非磁性、电中性体系,并采用PBE交换关联泛函,尚未考虑自旋极化、自旋轨道耦合及更高精度的杂化泛函。此外,利用预测电荷密度计算电子能带仍需对角化Kohn–Sham哈密顿量,因此尚未完全消除大型电子结构计算中的成本限制。
总体而言,EdenGNN为利用机器学习直接预测电子电荷密度提供了高效且具有物理约束的计算路径,并有望进一步扩展至复杂磁性材料、更高精度电子结构方法及大规模材料发现任务。
整理 | DrugOne团队
参考资料
Li, X., Xin, Z., Yu, H. et al. Efficient equivariant framework for universal charge density prediction. Nat Mach Intell (2026).
https://doi.org/10.1038/s42256-026-01326-5
内容为【DrugOne】公众号原创|转载请注明来源
内容中包含的图片若涉及版权问题,请及时与我们联系删除


评论
沙发等你来抢