

DRUGONE
冷冻电子显微镜(cryoEM)技术的快速发展推动了大量高分辨率蛋白质复合物结构的解析,但在中低分辨率条件下,尤其是局部分辨率不均匀的区域,原子模型构建与精修仍然面临挑战。现有结构验证方法主要关注模型与电镜密度图的匹配程度或整体几何合理性,难以直接判断蛋白质–蛋白质相互作用界面的结构质量。针对这一问题,研究人员开发了基于深度学习的蛋白质界面评分方法DPI-score。该方法利用界面原子的三维空间坐标,通过三维卷积神经网络识别天然或近天然界面,无需依赖电镜密度图或人工设计的复杂结构特征。DPI-score在验证集上的准确率达到87.53%,并被应用于电子显微镜数据库(EMDB)中6011个已拟合结构条目的29120个蛋白质界面。研究表明,DPI-score能够识别传统密度匹配指标难以发现的界面建模错误,为冷冻电镜蛋白质复合物的结构验证与优化提供了新的工具。
冷冻电子显微镜已经成为解析大型蛋白质复合物结构的重要技术。随着直接电子探测器、样品制备和图像处理方法不断进步,冷冻电镜数据库中的结构数量迅速增长。尽管高分辨率结构日益增多,仍有大量结构的分辨率低于3–4 Å,而且同一密度图中不同区域的局部分辨率可能存在明显差异。这使得蛋白质亚基的准确定位、界面建模及后续结构精修具有较大不确定性。
目前,冷冻电镜结构验证通常采用交叉相关系数(CCC)、SMOC和Q-score等指标衡量原子模型与实验密度图的一致性,同时利用MolProbity等工具检查结构几何合理性。然而,模型与密度图匹配良好,并不意味着蛋白质亚基之间具有正确的相对取向和相互作用界面。特别是在低分辨率条件下,不同亚基排列方式可能获得相近的密度匹配分数,从而掩盖界面错误。
已有的PI-score、DeepRank和DeepRank-GNN等方法能够从不同角度评价蛋白质界面,但通常需要预先计算接触关系、表面积、形状互补性或序列保守性等特征,增加了计算成本,也限制了大规模应用。
为此,研究人员提出DPI-score,希望直接从界面原子的空间分布中学习结构特征,建立一种独立于密度图的界面质量评估方法,以补充现有冷冻电镜结构验证体系。
方法
研究人员首先从蛋白质结构数据库(PDB)中筛选高质量X射线晶体结构和冷冻电镜结构,提取天然蛋白质相互作用界面作为正样本,并利用ZDOCK对蛋白质亚基的位置和方向进行扰动,构建近天然界面与错误界面。经过数据整理,最终获得25921个带标签的界面,其中包含16831个正样本和9090个负样本。模型采用三维卷积神经网络,将界面中碳、氮、氧和硫原子的空间坐标编码为三维体素网格,通过卷积层提取局部空间特征,并输出界面属于天然或近天然结构的概率。为适应不同大小的界面,研究人员设计了动态网格缩放方法,同时引入空间位阻冲突信息及随机旋转、缩放等数据增强策略。模型通过五折交叉验证进行训练,并使用CASP15、CASP16和PowerFit生成的独立结构数据集评估泛化能力。此外,研究人员将DPI-score应用于EMDB中的大量冷冻电镜复合物,并结合传统结构验证指标与重新精修实验,检验其识别实际界面建模错误的能力。
结果
DPI-score模型构建与性能评估
研究人员首先比较了不同三维网格表示方式对界面识别性能的影响。传统固定网格直接将原子坐标映射至预设尺寸的体素空间,但在处理较大界面时,容易出现原子信息截断或多个原子映射至同一体素的问题。增加网格尺寸虽然能够改善信息保留,却会显著增加计算开销。
为解决这一问题,研究人员采用动态网格表示方法,先按照界面实际空间范围建立三维网格,再将其缩放至统一输入尺寸。结果显示,32³动态网格能够达到与48³固定网格相近的预测准确率,同时明显缩短计算时间。动态网格还表现出更快的训练收敛速度和更低的训练损失。
在此基础上,研究人员构建了四种模型:采用固定网格的DPI-I、采用动态网格的DPI-II、增加空间位阻冲突信息的DPI-III,以及进一步引入数据增强的DPI-IV。实验发现,动态网格能够提高模型稳定性,而位阻信息有助于改善泛化能力。虽然数据增强未能全面提升验证集指标,但增强了模型对独立测试数据的适应能力。
综合比较后,研究人员选择DPI-IV作为最终模型,其验证准确率达到约87.5%。这一结果说明,即使不依赖复杂的人工结构描述符,仅利用界面原子的三维分布,也能够学习到区分天然界面与错误界面的有效特征。
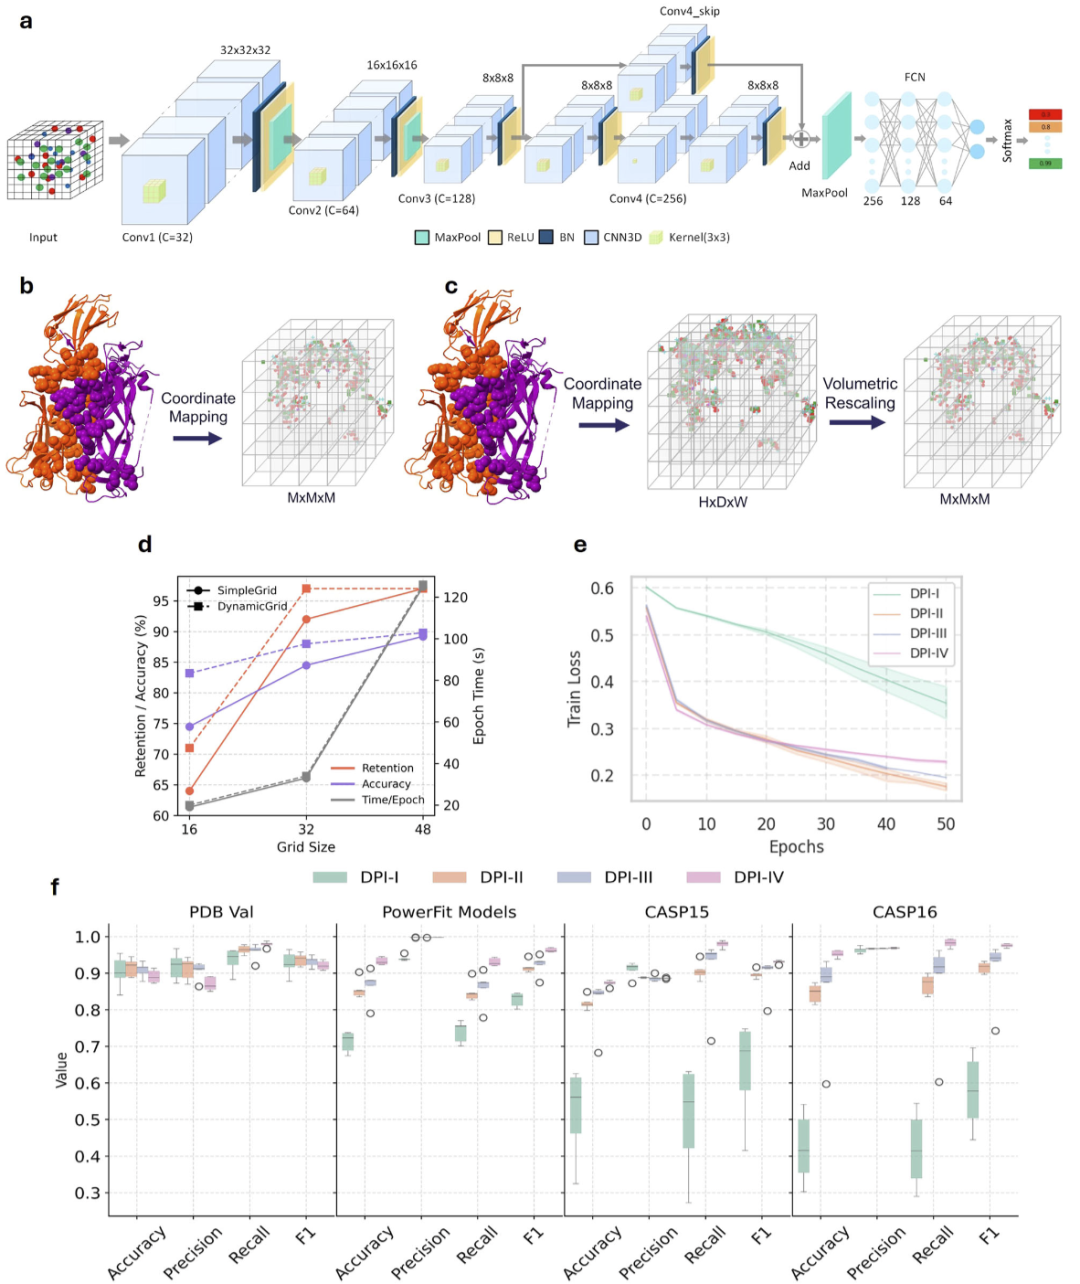
图1|DPI-score模型架构、三维网格表示方法及验证与测试性能比较。
独立测试集验证及与现有方法的比较
为了评估DPI-score的泛化能力,研究人员进一步使用CASP15、CASP16中的冷冻电镜寡聚体预测模型,以及PowerFit刚体拟合得到的蛋白质复合物进行独立测试。
在PowerFit数据集上,DPI-score表现尤为突出,受试者工作特征曲线下面积(ROC-AUC)达到0.99,明显高于DeepRank-GNN-ESM的0.46和PI-score的0.54。这表明DPI-score能够有效区分接近实验参考结构的界面与明显错误的亚基排列。
相比之下,CASP数据集更具挑战性。DPI-score在CASP15和CASP16上的AUC分别为0.65和0.58,其中CASP16上PI-score的AUC达到0.78,优于DPI-score。研究人员认为,这可能与CASP模型中存在较多结构相近但接触关系不同的界面有关,单纯依赖原子空间坐标尚不足以准确区分所有复杂情况。
在计算效率方面,DPI-score展现出明显优势。GPU上的单界面模型推理时间约为1.8毫秒。考虑数据读取及界面处理等完整流程后,DPI-score平均每个界面的评分时间为3.8秒,而DeepRank-GNN-ESM和PI-score分别需要20.5秒和7.6秒。
这些结果表明,DPI-score在保持较高预测性能的同时,降低了界面评价的计算成本,更适合大规模结构筛选与验证。
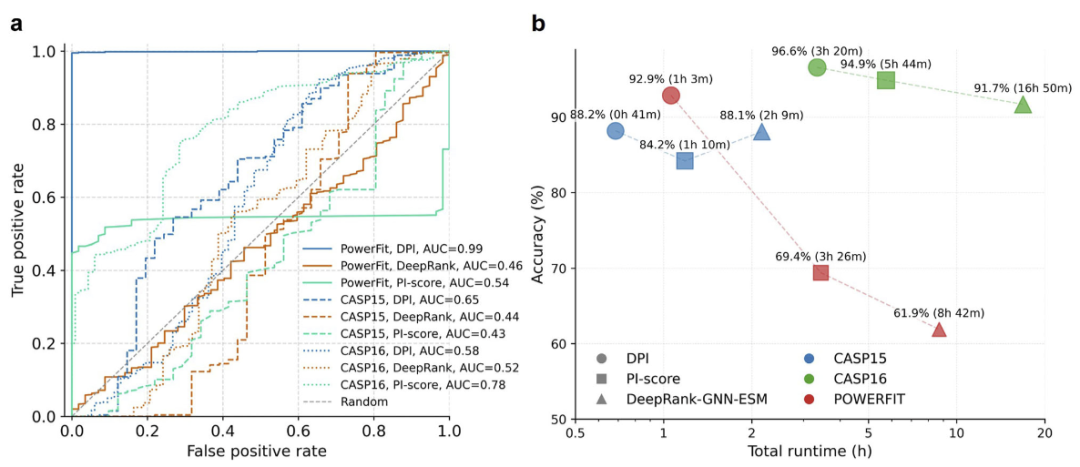
图2|DPI-score与现有蛋白质界面评分方法的预测性能及计算效率比较。
CASP蛋白质复合物中的界面质量识别
研究人员进一步通过具体案例,检验DPI-score是否能够识别蛋白质复合物中的错误界面。
首先分析的是CASP15靶标T1121o,该结构为分辨率3.7 Å的铜绿假单胞菌蛋白质同源二聚体。研究人员对79个候选界面进行评分,发现实验参考结构具有较高DPI-score,而4个明显偏离参考结构的模型均获得低于0.5的分数。
值得注意的是,当研究人员将电镜密度图逐步降低至5、8、10和12 Å分辨率时,传统CCC指标越来越难以区分正确与错误界面。例如,模型TS098_5o在12 Å条件下仍获得0.82的CCC值,但其DPI-score仅为0.03,表明该模型虽然能够较好匹配低分辨率密度,却存在明显的界面结构错误。
随后,研究人员分析了CASP16靶标T1234o。该靶标为原核多糖脱乙酰酶同源三聚体,共评估329个模型中的991个界面。结果发现,与参考结构接近的模型TS322_1o在三个亚基界面上均获得较高评分,而亚基排列明显偏离参考结构的其他模型则出现较低DPI-score。
这些案例说明,DPI-score不仅能够评价单个界面的合理性,还能够识别多亚基复合物中不同亚基之间的相对定位错误。
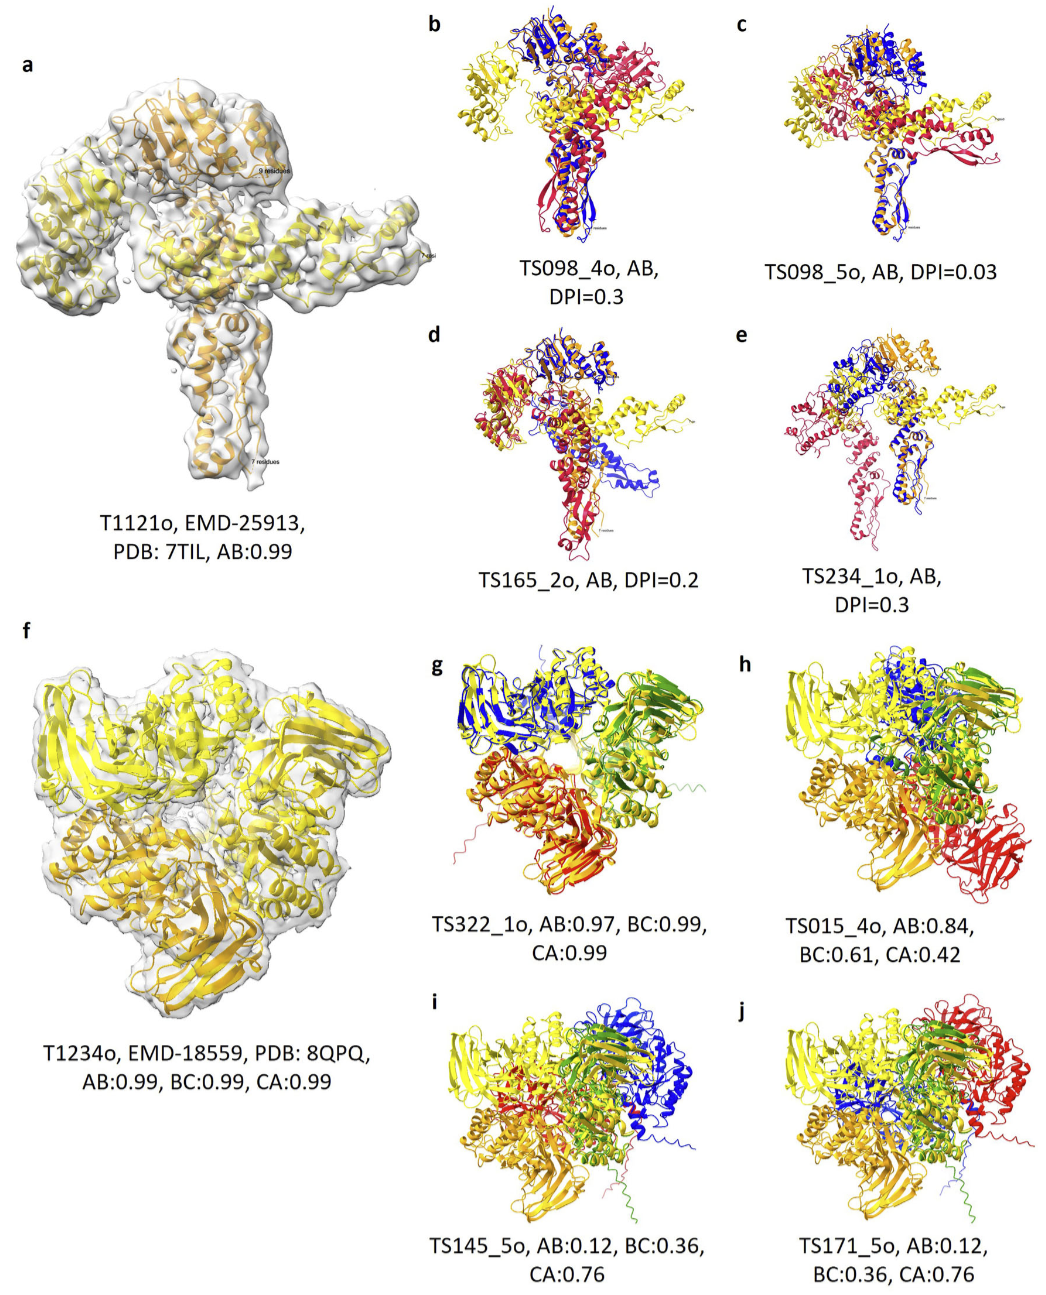
图3|DPI-score在CASP15和CASP16蛋白质复合物中的界面评分与错误识别实例。
识别刚体拟合过程中容易忽略的界面错误
在冷冻电镜结构构建过程中,研究人员通常需要将蛋白质亚基刚体拟合至实验密度图,并通过CCC等指标筛选候选构象。然而,获得较高密度匹配分数的模型未必具有合理的亚基接触关系。
研究人员利用PowerFit生成多组拟合构象,并对钙通道蛋白–抗体复合物及神经氨酸酶复合物进行分析。
在钙通道蛋白–抗体复合物(PDB:6E1K)中,一个接近参考结构的模型获得0.91的DPI-score和0.56的CCC,而另一个亚基方向明显错误的模型虽然CCC提高至0.61,DPI-score却仅为0.09。这表明,仅根据密度匹配指标进行排序,可能错误地优先选择界面不合理的构象。
对于抗体轻链与重链之间的界面,研究人员也发现,即使不同拟合模型具有相同CCC值,DPI-score仍能区分它们的界面质量。
在神经氨酸酶同源四聚体(PDB:6PZZ)中,接近实验结构的模型DPI-score达到0.99,而界面发生明显偏移的模型下降至0.19。
因此,将DPI-score与密度匹配评分联合使用,有助于在多个候选拟合构象中识别更合理的蛋白质亚基排列。
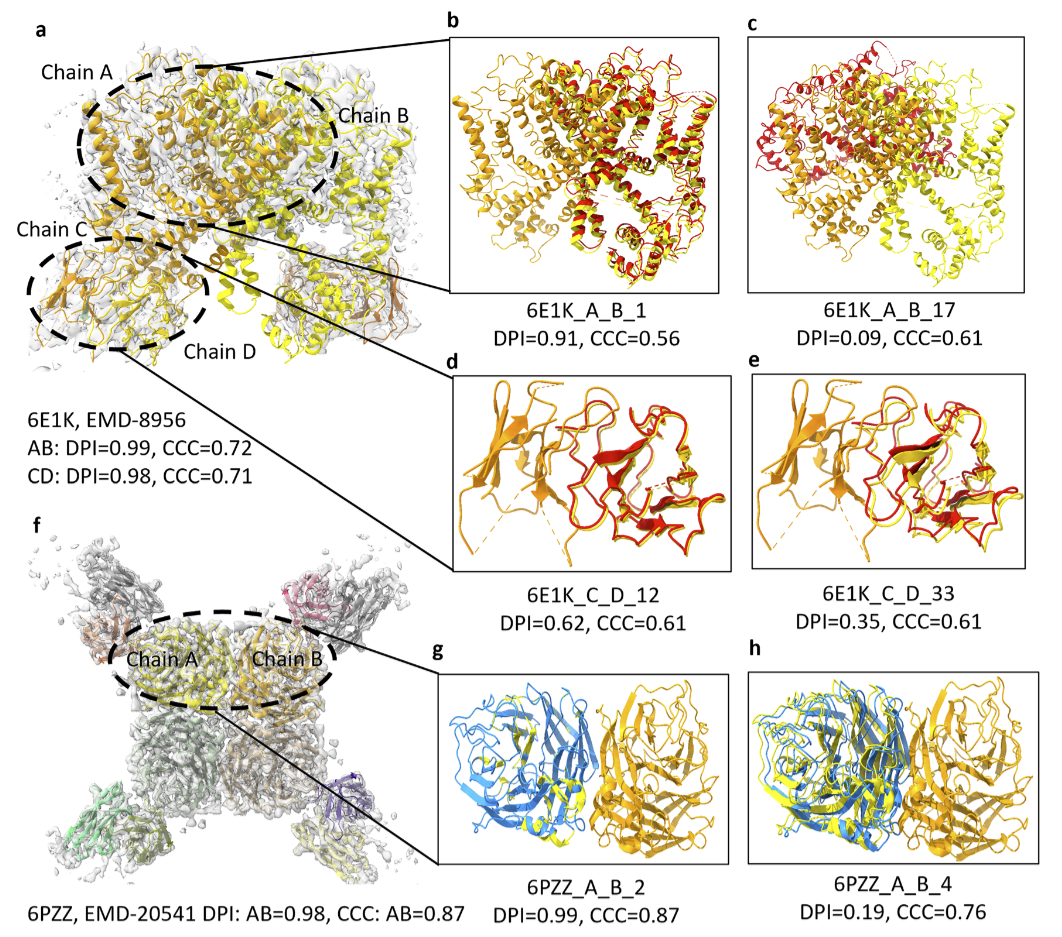
图4|DPI-score对PowerFit刚体拟合蛋白质复合物中正确与错误界面的识别。
大规模冷冻电镜结构验证与模型精修
为了检验DPI-score在真实结构数据库中的应用价值,研究人员对EMDB中分辨率低于3 Å的约6000个已拟合结构条目进行分析,累计评估约2.9万个有效蛋白质界面。
结果发现,DPI-score与多数传统密度匹配指标的相关性较低,说明蛋白质界面的合理性与模型对电镜密度的匹配程度并不完全一致。
研究人员首先考察了骨骼肌肌节中的肌动蛋白–肌球蛋白复合物(PDB:7QIN),其结构分辨率为6.6 Å。原始模型中,肌动蛋白亚基C–E和A–C界面的DPI-score分别仅为0.19和0.43,但部分密度匹配指标仍处于可接受水平。经过柔性拟合和重新精修,两个界面的DPI-score分别提高至0.98和0.97,同时整体密度匹配质量也得到改善。
另一个案例是分辨率为7.5 Å的丝切蛋白–肌动蛋白复合物(PDB:6UBY)。研究人员发现,其两个相关界面的DPI-score仅为0.02和0.18。进一步检查显示,局部蛋白质环区与相邻亚基之间存在严重的空间冲突。
通过调整错误的环区构象并重新精修,两个界面的DPI-score分别提高至0.98和0.81,密度匹配指标也同步改善。
这些结果证明,DPI-score不仅能够发现界面建模错误,还可以为后续结构精修提供参考,帮助研究人员定位需要重点优化的蛋白质接触区域。
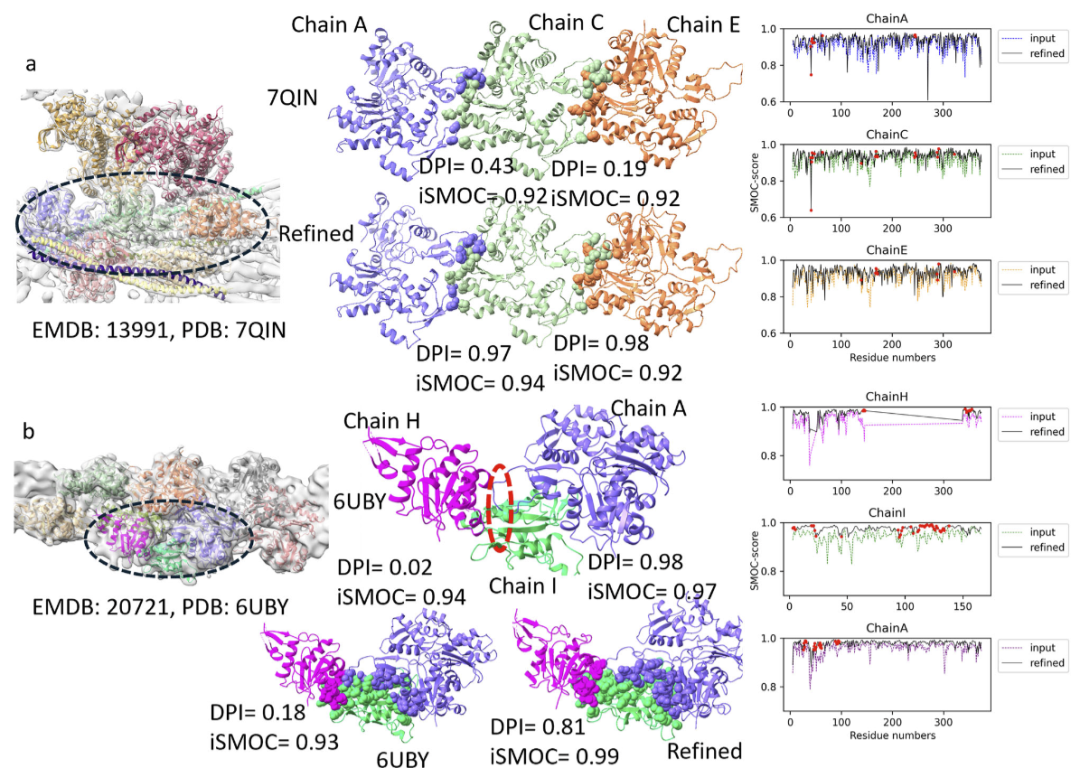
图5|DPI-score在EMDB实际蛋白质复合物中的应用及结构重新精修前后的质量变化。
讨论
本研究提出的DPI-score为冷冻电镜蛋白质复合物提供了一种以界面为中心的结构质量评估方法。与主要关注整体结构几何或密度匹配程度的传统指标不同,DPI-score直接利用界面原子的空间分布判断亚基接触关系是否合理,从而弥补了现有验证体系在蛋白质相互作用界面评价方面的不足。
该方法的重要特点是输入简洁、计算效率较高。研究人员通过动态网格表示保留不同大小界面的原子信息,并结合空间位阻约束和数据增强提高模型稳定性。由于不依赖电镜密度图或复杂的人工特征计算,DPI-score既适用于冷冻电镜实验结构,也具有用于计算预测复合物验证的潜力。
不过,研究结果也揭示了该方法的局限性。DPI-score在PowerFit生成的刚体拟合模型上表现突出,但面对CASP数据集中接触关系复杂、结构差异较小的界面时,预测能力仍有提升空间。部分模型虽然具有较小的界面均方根偏差,却未能保留天然接触关系,导致仅依赖空间坐标的模型难以准确判断。研究人员认为,未来可以考虑引入图神经网络、等变神经网络等方法,更充分地描述原子之间的相互作用关系。
此外,DPI-score不能替代传统密度验证指标,而应作为互补工具使用。密度匹配反映模型与实验观测的一致性,界面评分则关注蛋白质亚基之间的结构合理性。将两者结合,能够更全面地判断复合物模型的可靠程度,尤其适用于局部分辨率较低或存在多个候选亚基排列方式的复杂体系。
总体而言,DPI-score为蛋白质复合物结构验证增加了一个独立的评价维度,可用于界面错误识别、候选构象筛选和模型精修。随着冷冻电镜与人工智能结构预测技术的进一步发展,这类界面质量评价方法有望在结构生物学研究中发挥更广泛的作用。
整理 | DrugOne团队
参考资料
Bhujel, N., Whyatt, N., Joseph, A.P. et al. DPI-score: a deep learning-based metric for assessing protein-protein interfaces in cryoEM derived assemblies. Nat Commun (2026).
https://doi.org/10.1038/s41467-026-79090-8
内容为【DrugOne】公众号原创|转载请注明来源
内容中包含的图片若涉及版权问题,请及时与我们联系删除


评论
沙发等你来抢